1.Термодинамическая основа раздела
Раздел «Растворы» — семь работ, из которых пять измеряют температуру фазового перехода растворителя, а две — плотность раствора. Разные приборы, но одна опора: равенство химических потенциалов. Первые пять получают свойство растворённого вещества, наблюдая за растворителем; последние две разбирают аддитивную величину (объём) на вклады компонентов. Ниже собрано только то, что общее у всех семи; методика каждой работы лежит в её собственном окне составления, а разбор — в §6.
Условие ровно одно: опыт поставлен по той методике, которая здесь и описана — тот же прибор (§4), те же величины в тех же столбцах, тот же порядок отсчётов. Тогда прямой эксперимент студента и модельное задание проходят по одному и тому же коду, и сравнивать их результаты можно без оговорок. Режим хранится в файле задания, поэтому все ранее выданные варианты читаются по-прежнему.
1.1. Идеальный и реальный раствор
Раствор идеален, если химический потенциал каждого компонента во всём интервале составов подчиняется
Признаки идеальности — аддитивность парциальных давлений, объёмов, теплоёмкостей и энтальпий: $\Delta V_{\text{см}} = 0$, $\Delta H_{\text{см}} = 0$, а энтропия смешения равна идеальной, $\Delta S_{\text{см}} = -R\sum n_i \ln x_i$. Для реального раствора мольная доля заменяется активностью, и вся неидеальность уходит в коэффициент активности:
Почему моляльность, а не молярность. Коллигативные работы меняют температуру: раствор охлаждают до замерзания или кипятят. Объём при этом плывёт, масса — нет. Моляльность $m$ (моль на 1000 г растворителя) от температуры не зависит вовсе, и только поэтому ряд, приготовленный при комнатной температуре, остаётся тем же рядом на точке замерзания.
1.2. Методы прямые и косвенные
Прямой метод измеряет свойство, в которое активность растворённого вещества входит сама: ЭДС цепи, распределение между двумя несмешивающимися растворителями, давление пара самого растворённого. Косвенный метод измеряет свойство растворителя — понижение давления его пара, понижение температуры замерзания, повышение температуры кипения, осмотическое давление — и переводит его в свойство растворённого уравнением Гиббса — Дюгема.
Косвенные методы универсальны: они не зависят от индивидуальной природы растворённого вещества. Достаточно уметь измерять активность растворителя, и активности всех веществ, растворённых в нём, становятся доступны — именно поэтому криоскопия остаётся рабочим инструментом и для неэлектролитов, и для солей, и для ассоциирующих спиртов. Плата за универсальность — интегрирование от нуля: связь между активностями компонентов дифференциальна, и чтобы получить число, ряд обязан доходить до разбавления, где известно предельное поведение (§2.5).
Пять коллигативных работ раздела — косвенные. Две объёмные (03.06 и 03.07) стоят особняком: там измеряется сама аддитивная величина раствора, и термодинамического моста не нужно — нужно разложение на вклады (§3).
1.3. Равенство химических потенциалов в двух фазах
Все коллигативные свойства — одно и то же условие, применённое к трём разным вторым фазам. Растворитель в растворе находится в равновесии с самим собой в другой фазе:
Верхний индекс в скобках — фаза, и без него запись бессмысленна: слева растворитель в жидком растворе, справа — чистый растворитель во второй фазе $\beta$. Ею служит твёрдый растворитель (криоскопия), пар (эбуллиоскопия и понижение давления пара) или жидкий чистый растворитель за мембраной (осмос):
Расписав левую часть первого равенства через активность, $\mu_1^{(\text{ж})} = \mu_1^{\circ\,(\text{ж})} + RT\ln a_1$, сразу получаем
и дальше остаётся термодинамика чистого растворителя.
1.4. Уравнение Гиббса — Дюгема
Полный дифференциал энергии Гиббса $dG = -S\,dT + V\,dp + \sum \mu_i\,dn_i$ при постоянных $p$ и $T$ сводится к $dG = \sum \mu_i\,dn_i$. Проинтегрировав его при неизменном составе (наращивая фазу), получаем $G = \sum \mu_i n_i$[2], а продифференцировав это обратно и вычтя исходное выражение —
Для двойного раствора, поделив на $n_1 + n_2$ и подставив $\mu_i = \mu_i^{\circ} + RT\ln a_i$:
Второе получается вычитанием того же соотношения, записанного для идеального раствора ($a_i \to m_i$); в литературе его называют уравнением Гиббса — Дюгема — Маргулеса.[3]
• В коллигативных работах оно служит мостом: измеренная активность растворителя превращается в коэффициент активности растворённого (§2.5, работа 03.05).
• В объёмных работах то же уравнение, записанное не для потенциалов, а для любой экстенсивной величины, даёт $\sum n_i\,d\bar{Z}_i = 0$ — и это проверка расчёта: парциальные величины двух компонентов не могут меняться независимо (§3.2).
2.Коллигативные свойства
Коллигативным называют свойство, которое считает частицы, не разбирая их природы. Отсюда обе возможности раздела: если природа частиц известна — измеряется их количество (молекулярная масса, работы 03.01 и 03.02); если известно количество формульных единиц — измеряется, во сколько раз частиц оказалось больше или меньше, то есть диссоциация (03.04) или ассоциация (03.03). Третья возможность — не считать частицы вовсе, а измерять активность растворителя (03.05).
2.1. Криоскопия: краткий вывод
Температура начала кристаллизации — температура, при которой раствор насыщен относительно твёрдого растворителя. Условие §1.3 даёт $\ln a_1 = -\Delta G_{\text{пл}}/RT$; дифференцируя по температуре с уравнением Гиббса — Гельмгольца,
Для идеального раствора $a_1 = x_1$. Интегрирование от чистого растворителя ($x_1 = 1$, $T = T_0$) до раствора ($x_1$, $T$) даёт
В разбавленном растворе $\Delta T \ll T_0$, поэтому $T\,T_0 \approx T_0^{2}$; далее $\ln x_1 = \ln(1-x_2) \approx -x_2$ и $x_2 \approx n_2/n_1 = n_2 M_1/G_1$. Взяв $G_1 = 1000$ г, получаем $x_2 = m M_1/1000$ и окончательно
Криоскопическая постоянная — свойство растворителя и только его: природа растворённого в неё не входит. Формально $K_{\text{кр}}$ равна понижению температуры замерзания раствора, содержащего 1 моль вещества в 1000 г растворителя. Отсюда рабочая формула обеих работ на молекулярную массу:
2.2. Эбуллиоскопия: краткий вывод
Жидкость кипит, когда давление её насыщенного пара равно внешнему. Над раствором нелетучего вещества пар состоит из чистого растворителя, и по закону Рауля[8] его давление ниже, чем над чистой жидкостью при той же температуре, — значит раствор надо нагреть сильнее. Условие равновесия «раствор — пар» и та же выкладка с теплотой испарения вместо теплоты плавления дают
Чем эбуллиоскопия берёт. При температуре кипения растворимость выше, чем при температуре замерзания. Для плохо растворимых веществ это решает: криоскопия там просто не даёт ряда.
2.3. Допущения и их цена
В выводе §2.1 сделано семь упрощений. Знать их поимённо нужно не ради строгости, а потому что каждое даёт систематическую ошибку, растущую с концентрацией:
| Допущение | Куда уходит и как проявляется |
|---|---|
| Вторая фаза — чистый растворитель | Захват вещества льдом или унос с паром. Ошибка не убывает при разбавлении — единственное из семи, что не лечится экстраполяцией |
| Раствор идеален, $a_1 = x_1$ | Главный источник расхождения у электролитов. Именно его снимает работа 03.05, возвращая $a_1$ в расчёт |
| $\ln(1-x_2) \approx -x_2$ | Отброшен член $x_2^{2}/2$: относительная поправка порядка $x_2/2$ |
| $T\,T_0 \approx T_0^{2}$ | Относительная поправка порядка $\Delta T/T_0$ — при $\Delta T = 2$ °C и водном растворе это доли процента |
| $\Delta H$ не зависит от $T$ | Растёт с шириной интервала $\Delta T$; ограничивает верх ряда наравне с неидеальностью |
| $x_2 \approx n_2/n_1$ | Требует $n_2 \ll n_1$ — то есть собственно разбавленности |
| Нелетучесть (кипение) / несмешиваемость с твёрдой фазой (замерзание) | Нарушено — свойство перестаёт быть коллигативным |
2.4. Изотонический коэффициент: диссоциация и ассоциация
Если в растворе идёт процесс, меняющий число частиц, коллигативное свойство считает фактические частицы, а навеска — формульные единицы. Отношение этих двух чисел и есть изотонический коэффициент Вант-Гоффа[7]:
Подстрочный индекс у постоянной обязателен: $K_{\text{кр}}$ и $K_{\text{эб}}$ считаются по одной формуле, но по разным теплотам — плавления и испарения, — и для воды отличаются втрое-вчетверо. Ниже, где выкладка одна на оба метода, пишется $K_{\text{кр}}$; для эбуллиоскопии в тех же местах читать $K_{\text{эб}}$.
Диссоциация
Для электролита, дающего $\nu$ ионов, при степени диссоциации $\alpha$
Обратный ход, который и делает студент: $i = \Delta T/(K_{\text{кр}}\,m)$, $\alpha = i - 1$, а дальше концентрационная константа и её связь с термодинамической
Ассоциация
В растворителе с низкой диэлектрической проницаемостью (бензол, толуол, четырёххлористый углерод) полярные молекулы — спирты, карбоновые кислоты — связываются водородной связью в димеры. Частиц становится меньше формульных единиц. При степени димеризации $\alpha$ равновесные концентрации и коэффициент Вант-Гоффа равны
Найденная по депрессии молекулярная масса выходит завышенной, и её отношение к истинной есть фактор ассоциации:
При разбавлении вероятность встречи молекул падает, и $f \to 1$ при $m \to 0$ — как и должно быть, коллигативное свойство в пределе не отличает ассоциирующее вещество от обычного.
2.5. От активности растворителя к активности растворённого
Отбросив допущение об идеальности, вместо $x_1$ надо писать $a_1$ — и тогда криоскопия измеряет активность растворителя. Мостом к растворённому веществу служит Гиббс — Дюгем. Удобная форма записи — через осмотический коэффициент $\varphi$ и вспомогательную функцию $j$:
Функция $j$ — относительное отклонение депрессии от идеальной: у идеального раствора $j = 0$. Подстановка её в уравнение Гиббса — Дюгема и интегрирование от бесконечного разведения (где $\gamma_2 = 1$ и $j = 0$) дают классический результат:
Часто применяемое упрощение: эмпирически $j = \alpha\,m^{\beta}$ (при $m \to 0$ и $j \to 0$, как требует термодинамика), параметры находят линеаризацией $\ln j = \ln\alpha + \beta\ln m$. Тогда интеграл берётся аналитически и
Упрощение годится для оценки и для неэлектролитов, где отношение $j/m$ мало меняется в широком интервале. Для электролитов, ради которых работа и ставится, интеграл берут численно: показатель $\beta$ на настоящих данных заметно отходит от $\tfrac{1}{2}$, и «правило трёх $j$» перестаёт быть верным раньше, чем это становится заметно по разбросу точек.
Наконец, криоскопия даёт активность электролита в целом; средние ионные величины, с которыми сверяются справочники[4][5], получают по определению
2.6. Границы применимости
Коллигативные методы зажаты с двух сторон, и обе границы измеримы.
Из этих двух границ следует и третья, специфическая для диссоциации: чтобы криоскопия вообще увидела диссоциацию, разность депрессий электролита и молекулярного раствора той же концентрации должна заметно превышать погрешность. В разбавленных растворах ($m \lesssim 0{,}5$ моль/кг) это выполняется лишь для электролитов умеренной силы — с $\mathrm{p}K \lesssim 3$: дихлоруксусная, монохлоруксусная, гликолевая кислоты, галогениды щёлочноземельных металлов, хорошо растворимые двухосновные кислоты, у которых второй ступенью можно пренебречь. Степень диссоциации тогда попадает в интервал примерно 0,02…0,2 — достаточный, чтобы эффект был измерим, и достаточно малый, чтобы модель оставалась в силе.
3.Парциально-мольные величины
3.1. Определение и роль
Любое экстенсивное свойство раствора зависит от состава, поэтому «объём соли в растворе» нельзя измерить, просто добавив соль: состав при этом изменится. Определение обходит трудность предельным переходом — вещество добавляют к такому большому количеству раствора, что состав практически не меняется:
Величина введена Льюисом[1] и интенсивна: зависит от состава, но не от количества фазы. В отличие от мольных величин чистых веществ, парциальные могут быть отрицательными — добавление компонента способно уменьшить полный объём раствора. Единственное исключение — парциальная мольная энергия Гиббса, то есть химический потенциал.
3.2. Два уравнения Гиббса — Дюгема
Полный дифференциал экстенсивного свойства при $p, T = \mathrm{const}$ есть $dZ = \sum \bar{Z}_i\,dn_i$. Интегрирование при неизменном составе (постоянные $\bar{Z}_i$) даёт первое уравнение — правило аддитивности:
Дифференцируя его обратно и вычитая исходное выражение, получаем второе:
Отсюда — три следствия, которыми проверяют расчёт, а не украшают вывод:
- производные $\bar{Z}_1$ и $\bar{Z}_2$ по составу всегда имеют разные знаки;
- при $x_1 = x_2 = 0{,}5$ наклоны двух кривых равны по величине и противоположны по знаку;
- если на одной кривой есть максимум, то на другой при том же составе — минимум.
Расчёт, нарушающий любое из трёх, ошибочен независимо от того, насколько красиво легли точки.
3.3. Метод Розебума (метод отрезков)
Аналитический путь — подогнать зависимость $Z(n_i)$ и продифференцировать её. Графический — метод отрезков, он же диаграмма Розебума[11]: строят экстенсивное свойство, отнесённое к одному молю раствора, против мольной доли одного из компонентов и проводят касательную. Отрезки, отсекаемые касательной на ординатах $x_2 = 0$ и $x_2 = 1$, равны парциальным мольным величинам первого и второго компонентов.
Для объёма мольная величина считается из плотности и средней мольной массы:
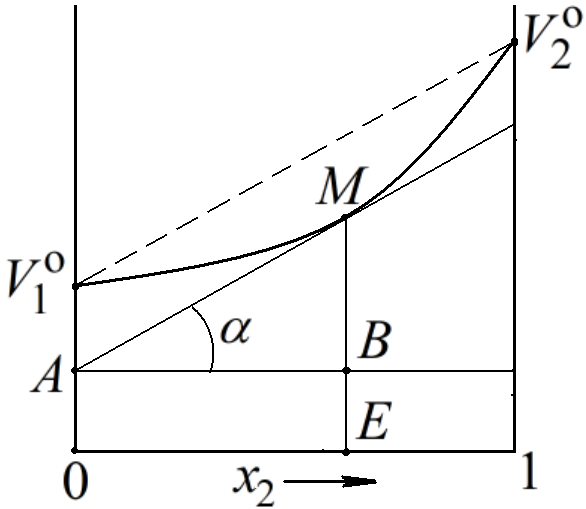
• края объявлять нельзя. Предельные парциальные объёмы ($x_2 \to 0$ и $x_2 \to 1$) неустойчивы: они зависят от выбранного семейства кривых сильнее, чем от данных, и меняются на единицы см³/моль при смене степени полинома. Работа отвечает внутри измеренного интервала;
• свободный член задаётся физикой, а не подгонкой. Чистый первый компонент измерен тем же прибором и служит калибровочным стандартом ряда, поэтому $V_m(0) \equiv V_1^{\circ}$ закрепляется, а не подбирается. Цена — равенство $\bar{V}_1(0) = V_1^{\circ}$ перестаёт быть проверкой; зато на другом краю остаётся бесплатный контроль: $\bar{V}_2(x_2 = 1)$ против $M_2/\rho_2^{\circ}$.
3.4. Кажущиеся мольные величины
Когда один из компонентов растворим ограниченно и в чистом виде твёрд — а это ровно случай соли, — метод отрезков неудобен: правый край диаграммы недостижим. Тогда переходят к кажущейся мольной величине, в которой весь прирост свойства приписан растворённому веществу, а растворитель считается неизменным:
Ряд приводят к постоянной навеске растворителя — 1000 г, — и тогда число молей соли и моляльность $b$ суть одно и то же число:
Кажущийся и парциальный объёмы связаны точным соотношением. Из определения $\varphi_V$ следует $d\varphi/db = (\bar{V}_2 - \varphi_V)/b$, то есть
3.5. Избыточный мольный объём
Отклонение кривой $V_m(x_2)$ от аддитивной прямой — избыточный мольный объём:
Он показывает тип взаимодействия: если энергия связи разноимённых частиц больше средней энергии связи одноимённых, образование раствора сопровождается уплотнением и $V^{E} < 0$. Интегральные и парциальные избыточные характеристики двойных систем — основа моделей многокомпонентных растворов.
4.Приборы раздела
Программа выдаёт задание так, как его выдаёт настоящая установка — показаниями приборов, а не пересчитанными величинами. Поэтому устройство прибора здесь не иллюстрация к тексту, а объяснение того, откуда в журнале взялись именно такие столбцы: тара до и после отсыпания, повторные отсчёты по шкале, вес грузика в трёх средах.
4.1. Криоскоп и термометр Бекмана
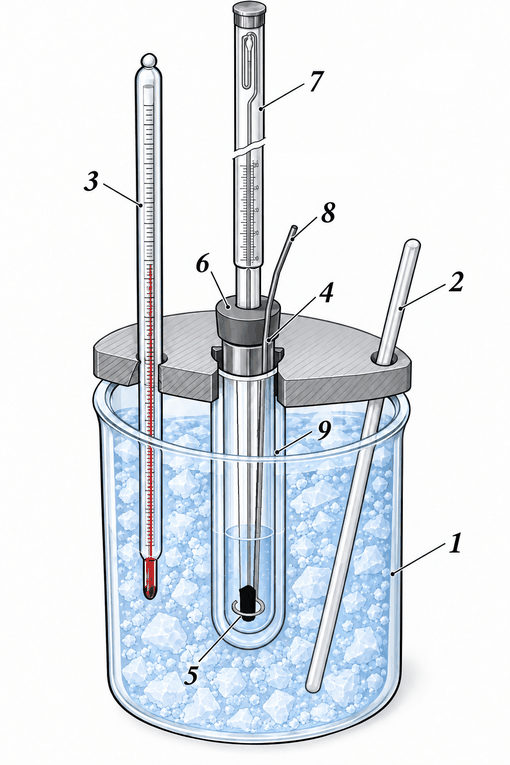
Криоскоп — сосуд с охлаждающей смесью, внутри которого через воздушную рубашку подвешена рабочая пробирка с раствором. Рубашка и есть главная деталь: она не даёт раствору охлаждаться быстро и неравномерно, а без неё температура на стенке и в объёме расходятся и площадка кристаллизации размывается.
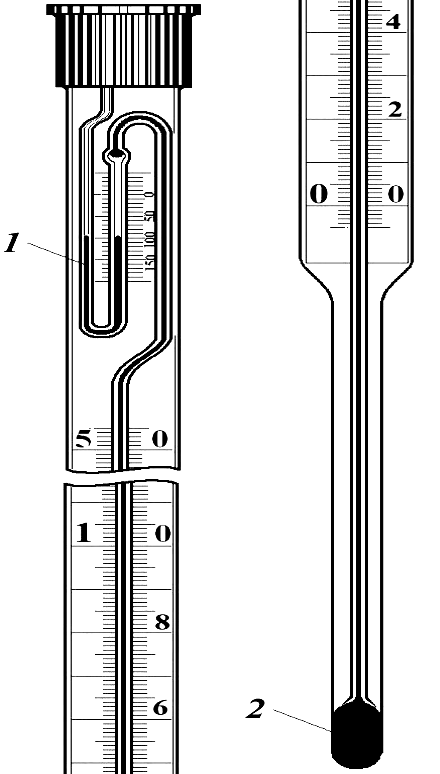
Термометр Бекмана[9] — метастатический: его шкала охватывает всего пять-шесть градусов при цене деления 0,01° и отсчёте до 0,002°, но к какой абсолютной температуре относится эта шкала, задаёт сам экспериментатор, перегоняя часть ртути в верхний запасной резервуар или из него. Прибор меряет разность температур — ровно то, что нужно коллигативным работам, и ничего сверх этого.
4.2. Эбуллиометр Свентославского
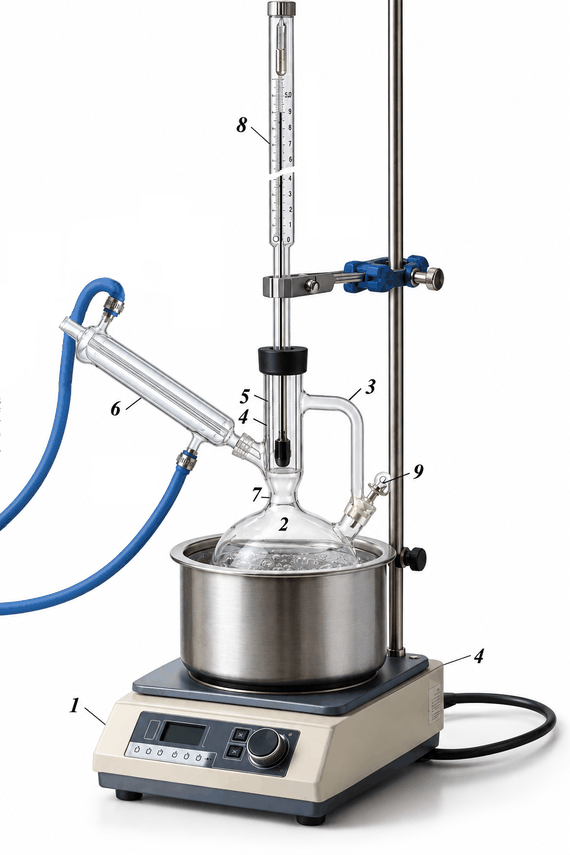
Простое кипячение для измерения температуры кипения не годится: у дна жидкость перегрета, а термометр, опущенный в неё, покажет именно перегрев, зависящий от мощности нагрева. Эбуллиометр Свентославского[10] снимает это насосом Коттреля: смесь пара и жидкости поднимается по узкой трубке и орошает термометр тонкой струёй. Весь избыток тепла, унесённый перегретой жидкостью, тратится в трубке на испарение соответствующего количества жидкости, и на термометре устанавливается температура сосуществования пара и жидкости при данном давлении — то, что и требуется.
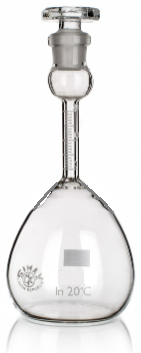
4.3. Измерение плотности: пикнометр и гидростатическое взвешивание
Обе объёмные работы упираются в плотность раствора, и оба способа её измерить основаны на сравнении со стандартной жидкостью — водой, — а не на абсолютных измерениях объёма. Причина одна: калиброванный объём стеклянной посуды известен хуже, чем масса на аналитических весах, и хуже, чем справочная плотность воды.
Пикнометр
Сосуд с меткой и узкой шейкой, заполняемый строго до метки. Масса пустого пикнометра — константа прибора, а не результат опыта. Калибровку водой делают всегда, даже если система неводная: она заменяет номинальный объём действительным. Все три взвешивания различаются только индексом при $W$: $W_0$ — пустой пикнометр, $W_{\text{в}}$ — с водой, $W_{\text{р}}$ — с раствором; объём при всех трёх один и тот же.
Гидростатическое взвешивание
Способ основан на законе Архимеда: одно и то же тело теряет в весе столько, сколько весит вытесненная им жидкость. Поплавок — цилиндрический стеклянный, плотностью заведомо больше 2 г/см³, чтобы он тонул в любой исследуемой жидкости целиком; его подвешивают на тонкой проволоке и взвешивают трижды — в воздухе, в воде и в растворе. Плотность стекла в расчёт не входит вовсе, а чем крупнее поплавок, тем выше чувствительность способа.
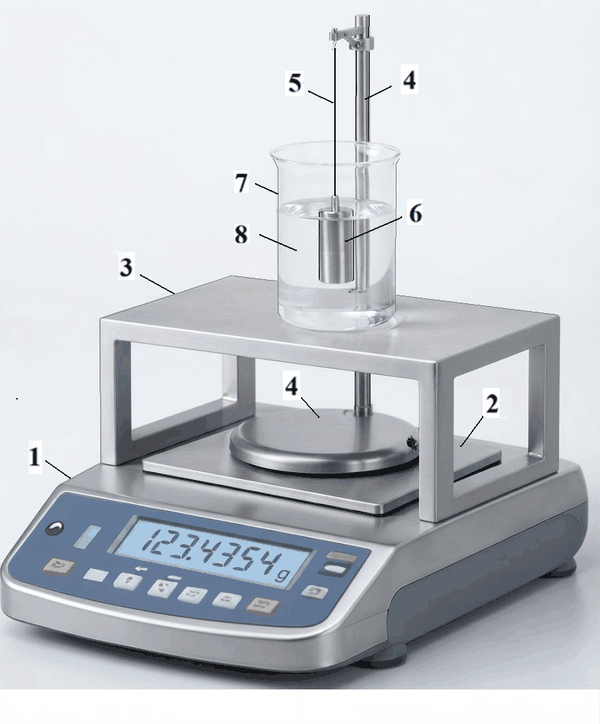
Расчётные формулы. Вес в воздухе исправляют на выталкивающую силу самого воздуха, затем калибруют поплавок водой и лишь потом считают плотность раствора:
Поправка на воздух — систематическая. В работе 03.07 она вынесена отдельным флажком: показания весов программа порождает всегда физически верными, а флажок решает, вводит ли поправку студент. Расхождение растёт с $|\rho - \rho_0|$, и увидеть его — часть задания.
5.Единые требования к расчёту
Программа выдаёт журнал наблюдений, а обработку студент ведёт сам — в электронных таблицах. Раздел даёт семь разных работ, но приёмы обработки у них общие, и требовать их стоит одинаково: разнобой в оформлении обходится дороже, чем любая из работ по отдельности. Ниже — то, что имеет смысл объявить группе до выдачи первого задания.
5.1. Расчёт ведётся в электронных таблицах
Курс физической химии идёт после информатики и математической статистики, поэтому электронные таблицы — не уступка, а нормальный инструмент. Требования к листу:
- один лист на работу, столбец на величину, единицы измерения в заголовке столбца;
- исходные данные — отдельным блоком и больше нигде: условия опыта (объём, постоянная растворителя, молекулярная масса, температура) вводятся один раз и дальше только адресуются;
- каждая расчётная клетка — формула, а не число. Число, набранное руками в середине столбца, невозможно проверить и невозможно пересчитать при исправлении одной точки;
- промежуточные величины не округляются: округление — операция вывода, а не расчёта;
- график строится по тем же клеткам, что таблица, а не по перенесённым числам.
5.2. Подгонка и производные
Четыре работы раздела отвечают наклоном или отрезком прямой, ещё две — производной кривой. Отсюда правила, одинаковые для всех:
- метод наименьших квадратов, а не «по двум крайним точкам». Прямая, проведённая по двум точкам, отбрасывает все остальные измерения;
- свободный член задаётся физикой, если физика его знает. В объёмных работах $V_m(0) \equiv V_1^{\circ}$: чистый растворитель измерен тем же прибором и служит стандартом ряда. Подбирать его наравне с прочими параметрами — значит тратить степень свободы на то, что уже известно;
- степень полинома ограничивается числом точек. При постоянном потолке степени критерий качества на коротком ряде берёт самую гибкую модель: остаток уходит в ноль, полином почти интерполирует, а производная — то, ради чего всё делалось, — улетает. Разумное правило — степень не выше $N-3$;
- производную берут у подогнанной кривой, а не разностями точек. Численное дифференцирование — единственный неустойчивый шаг во всей цепочке раздела: шум данных оно усиливает, а не подавляет. Аналитическая производная сглаживающего сплайна[32] не имеет этого недостатка вовсе.
5.3. Экстраполяция к нулю — это и есть ответ
Правило, общее пяти коллигативным работам и обеим объёмным: ответ ищут в пределе, а не в середине ряда. Все упрощения вывода (§2.3) обращаются в ноль при бесконечном разведении, поэтому:
- молекулярная масса — предел $M(m)$ при $m \to 0$, а не среднее по точкам;
- фактор ассоциации — ход $f(m)$, стремящийся к единице, а не одна точка;
- термодинамическая константа диссоциации — отрезок, отсекаемый прямой $\mathrm{p}K_c$ от $\sqrt{I}$ на оси ординат;
- коэффициент активности — интеграл, взятый от нуля, с ветвью ниже первой опытной точки, закреплённой предельным законом.
5.4. Отбраковка и оценка погрешности
Все работы раздела дают повторные отсчёты в каждой точке — именно для того, чтобы статистику можно было требовать:
- отбраковка грубых промахов — Q-критерий Дина — Диксона[29] по повторным отсчётам одной точки; отбрасывать «непонравившуюся» точку ряда без критерия нельзя;
- среднее и доверительный интервал Стьюдента[30] при объявленной доверительной вероятности; вероятность объявляется до расчёта, одна на всю группу;
- перенос погрешности на конечную величину — по частным производным рабочей формулы[31], а не «на глаз по последнему знаку».
5.5. Значащие цифры, обозначения и запись результата
- результат округляют по погрешности, а не по числу знаков на калькуляторе;
- погрешность записывают одной, максимум двумя значащими цифрами;
- у величины всегда стоит единица измерения — в заголовке столбца или рядом с числом;
- ответ работы сопровождается сравнением с литературным значением[21] и объяснением расхождения, а не только его констатацией.
Обозначения раздела едины во всех семи работах, в журналах заданий и в выгрузках программы:
| Обозначение | Величина | Единица |
|---|---|---|
| $m$, $b$ | моляльность растворённого вещества | моль/кг |
| $x_2$, $w_2$ | мольная доля и массовая доля второго компонента | —, % или доля |
| $G_1$, $g_2$ | масса растворителя и навеска растворённого | г |
| $\Delta T$ | эффект: депрессия замерзания или повышение кипения (всегда положителен) | град |
| $K_{\text{кр}}$, $K_{\text{эб}}$ | криоскопическая и эбуллиоскопическая постоянные | кг·град/моль |
| $i$ | изотонический коэффициент Вант-Гоффа | — |
| $\alpha$ | степень диссоциации или степень димеризации | — |
| $f$ | фактор ассоциации | — |
| $\gamma_{\pm}$ | средний ионный коэффициент активности | — |
| $\varphi$, $j = 1-\varphi$ | осмотический коэффициент и функция отклонения | — |
| $I$ | ионная сила | моль/кг |
| $W_0$, $W_{\text{в}}$, $W_{\text{р}}$ | масса пикнометра: пустого, с водой, с раствором | г |
| $P_{\text{возд}}$, $P_{\text{вода}}$, $P_{\text{р-р}}$ | вес поплавка при гидростатическом взвешивании: в воздухе, в воде, в растворе | г |
| $\rho$, $\rho_0$ | плотность раствора и чистой воды при температуре опыта | г/см³ |
| $V_m$ | мольный объём раствора | см³/моль |
| $\bar{V}_1$, $\bar{V}_2$ | парциально-мольные объёмы компонентов | см³/моль |
| $\varphi_V$ | кажущийся мольный объём растворённого | см³/моль |
| $V^{E}$ | избыточный мольный объём | см³/моль |
6.Работы раздела
Семь работ, у всех одна рубрика: что ставят в лаборатории · что моделирует программа · откуда справочные данные и где границы · что делает студент · где обычно ошибаются. Полный текст методики каждой работы лежит в её собственном окне составления и правится без пересборки — здесь он не повторяется.
6.1. Определение молекулярной массы неэлектролита криоскопическим методом03.01 · Crio_Mw
- В лаборатории
- Криоскоп (Рис. 2), термометр Бекмана, аналитические весы. Готовят 5—8 растворов последовательным досыпанием вещества в одну и ту же порцию растворителя; навеска каждый раз определяется по разности массы бюкса до и после отсыпания. В каждой точке замораживание повторяют 3 раза.
- Что моделирует программа
- Ряд строится так, чтобы последняя точка дала депрессию около 2° — это держит ряд в пределах шкалы Бекмана и в области применимости вывода. Журнал печатается как показания: масса тары с веществом (строка 0 — до первого отсыпания) и повторные отсчёты по шкале. Ширина шума отсчётов задаётся допуском повторяемости термометра; масса растворителя получается из объёма и справочной плотности.
- Данные и границы
- Справочник работы: 9 растворителей с криоскопическими постоянными и плотностями и 9 веществ с молекулярными массами, плюс матрица совместимости «растворитель × вещество». В матрице перечислены только запреты: пустая клетка значит «растворимо», а запрет — утверждение о конкретном факте. Верхний потолок моляльности задаётся отдельно, если нужен ряд короче.
- Что делает студент
- $G_1 = V\rho$; накопленная навеска по разности тар; $\Delta T$ по средним отсчётам; $m = \Delta T / K_{\text{кр}}$; $M_2$ по каждой точке; экстраполяция $M(m)$ на $m \to 0$; Q-критерий по повторам и интервал Стьюдента.
- Где ошибаются
- Считают моляльность через искомую $M$ — расчёт замыкается сам на себя. Усредняют $M$ по ряду вместо экстраполяции. Путают тару до и после отсыпания. Берут минимум хода вместо площадки кристаллизации.
6.2. Определение молекулярной массы неэлектролита эбуллиоскопическим методом03.02 · Ebul_Mw
- В лаборатории
- Эбуллиометр Свентославского (Рис. 4) в вытяжном шкафу, водяная баня, кипелки. Термометр Бекмана настраивают на точку кипения чистого растворителя между делениями 1 и 2, чтобы вверх осталось место. Навески добавляют через притёртую пробку, не разбирая прибора.
- Что моделирует программа
- Тот же движок, что и у криоскопии: различие сведено к знаку эффекта и к постоянной. Целевое повышение последней точки — около 1°: при $K_{\text{эб}} \approx 0{,}5$ бо́льший эффект потребовал бы концентраций, при которых закон Рауля уже не работает. Настройка термометра своя у каждого варианта, в пределах требуемого методикой окна.
- Данные и границы
- Свой справочник: 9 растворителей с эбуллиоскопическими постоянными и 9 веществ, своя матрица совместимости. Требование к веществу жёстче криоскопического — оно обязано быть нелетучим при температуре кипения растворителя.
- Что делает студент
- То же, что в 03.01, с $K_{\text{эб}}$ и $\Delta T = T - T_0$.
- Где ошибаются
- Перепутанный знак $\Delta T$ даёт отрицательные молекулярные массы — расчёт при этом идёт, числа бессмысленны. Ожидают криоскопической точности: постоянная втрое-вчетверо меньше, значит при той же погрешности термометра относительная погрешность результата во столько же раз больше. Забывают снять точку кипения чистого растворителя в начале той же серии.
6.3. Определение фактора ассоциации органических веществ в неполярных растворителях03.03 · Crio_Assoc
- В лаборатории
- Тот же криоскоп, но растворитель — неполярный (бензол, толуол, четырёххлористый углерод), а растворённое вещество — полярное: спирт или карбоновая кислота. Молекулярная масса вещества известна, ищется не она.
- Что моделирует программа
- Химия димеризации входит в общий коллигативный движок профилем работы, без единой правки самого движка. Прямая задача: по константе из справочника найти степень димеризации $\alpha$ при заданной моляльности — квадратное уравнение $2mK\alpha^{2} - (4mK+1)\alpha + 2mK = 0$, решаемое в устойчивой форме $\alpha = 4u/\bigl[(1+4u) + \sqrt{1+8u}\bigr]$, $u = mK$. Лобовая формула корня на разбавленном конце ряда есть разность почти равных чисел и теряет все верные знаки.
- Данные и границы
- Справочник: 5 неполярных растворителей и 9 ассоциирующих веществ с константами димеризации. Ограничение физическое: фактор ассоциации при чистой димеризации не может превысить 2, и приближается к 2 только при полном связывании.
- Что делает студент
- $M^{*}$ по каждой точке как в 03.01; $f = M^{*}/M$; $i = 1/f$; $\alpha = 2(f-1)/f$; константа $K = \alpha/\bigl[2m(1-\alpha)^{2}\bigr]$; ход $f(m)$ с проверкой $f \to 1$ при разбавлении.
- Где ошибаются
- Сравнивают свою константу с табличной, не заметив, что записи равновесия разные: $K$ на моль димера и $K_1 = \sqrt{K}$ на моль мономера отличаются в квадрат (§2.4). Делают вывод по одной точке вместо хода $f(m)$. Забывают, что в неполярном растворителе вода — тоже примесь, меняющая ассоциацию.
6.4. Определение степени диссоциации электролитов умеренной силы криоскопическим методом03.04 · Crio_Alpha
- В лаборатории
- Криоскоп; 6—10 рабочих растворов готовят разбавлением более концентрированного в мерных колбах. Растворитель — вода, электролит — кислота умеренной силы.
- Что моделирует программа
- Прямая задача: по $\mathrm{p}K_a$ из справочника найти $\alpha$ при заданной моляльности. Уравнение неявное — $\alpha$ входит и в константу, и в ионную силу под коэффициентом активности, — и решается простой итерацией по $\gamma_{\pm}$, которая сходится за десяток шагов. Коэффициент активности берётся по расширенному уравнению Дебая — Хюккеля[6] $\lg\gamma_{\pm} = -A\sqrt{I}/(1 + B\mathring{a}\sqrt{I}) + bI$, $I = m\alpha$. Нижний край ряда выбирает программа, а не преподаватель: депрессия младшей точки не должна быть меньше 0,1°.
- Данные и границы
- Справочник: 8 кислот умеренной силы с $\mathrm{p}K_a$ и параметрами сближения. Область применимости очерчена в §2.6: $\mathrm{p}K \lesssim 3$ и $\alpha$ в пределах 0,02…0,2.
- Что делает студент
- Один ряд даёт три ответа, и сравнение их — суть работы: (1) простая модель — среднее $K_c = m\alpha^{2}/(1-\alpha)$ без коэффициентов активности, ответ систематически завышен; (2) по точкам — $K_a = K_c\gamma_{\pm}^{2}$ с расчётом $\gamma_{\pm}$; (3) экстраполяция прямой $\mathrm{p}K_c(\sqrt{I})$ на нулевую ионную силу — единственный путь, не требующий знать $\gamma_{\pm}$, и он даёт настоящий ответ работы.
- Где ошибаются
- Строят прямую по формуле с обратным знаком и получают наклон, расходящийся с опытом (§2.4). Принимают путь (2) в режиме моделирования за измерение — там он замкнут сам на себя: журнал порождён тем же уравнением, поэтому $K_a$ возвращается точно, и путь этот нужен как эталон, а не как результат. В режиме эксперимента он снова становится обычным расчётом со своей погрешностью. Усредняют $\mathrm{p}K_c$ вместо экстраполяции.
6.5. Определение средних коэффициентов активности сильного электролита криоскопическим методом03.05 · Crio_Gamma
- В лаборатории
- Криоскоп; растворы соли готовят гравиметрически, самый концентрированный не выше 0,7 моль/кг. Соль тщательно растирают и высушивают, навеску берут с точностью 0,0002 г.
- Что моделирует программа
- Прямая задача: по литературным $\gamma_{\pm}(m)$ посчитать, что покажет термометр — через $m\varphi = m + \int_{0}^{m} m\,(d\ln\gamma_{\pm}/dm)\,dm$. Производная берётся у самого сплайна аналитически, численного дифференцирования в цепочке нет вовсе, а интегралы вычисляются точно: подынтегральная функция на каждом отрезке сплайна — многочлен не выше четвёртой степени, и пятиузловая формула Гаусса — Лежандра даёт для неё точное значение. Ветвь ниже первой опытной точки закреплена предельным законом: он даёт значение подынтегральной функции ровно в нуле.
- Данные и границы
- Справочник пересобран на первоисточниках: 36 солей, пять типов валентности, интервал 0,001…2 моль/кг. Измеренные при 0 °C данные взяты у Скэтчарда и Прентисса[12][13]; остальные пересчитаны с 25 °C по Питцеру и Майорге[14] с температурными производными Силвестера и Питцера[15] либо по данным Тонера и Катлинга[16]. Способ получения каждой строки помечен в справочнике явно.
- Что делает студент
- $\varphi = \Delta T/(\nu K_{\text{кр}} m)$; $j = 1 - \varphi$; график $j/\sqrt{m}$; интеграл $\ln\gamma_{\pm} = -j - 2\int_{0}^{\sqrt{m}}(j/u)\,du$; график $\ln\gamma_{\pm}$ против $\sqrt{m}$ и сравнение со справочными значениями.
- Где ошибаются
- Интегрируют трапециями по $m$ от нуля — на функции, расходящейся как $m^{-1/2}$ (§2.5). Относят логарифм к квадрату коэффициента активности: соотношение $\ln\gamma_{\pm} = -j(1+1/\beta)$ верно для самого $\gamma_{\pm}$, и лишняя двойка занижает модельную депрессию на несколько процентов. Не различают $\gamma_2$ (для электролита в целом) и $\gamma_{\pm}$ (среднюю ионную).
6.6. Определение парциально-мольного и кажущегося объёмов растворённой соли03.06 · Vpm_Salt
- В лаборатории
- Электронные аналитические весы, цилиндрический стеклянный поплавок, мерная колба, растворы соли в интервале примерно 0,3—3 моль/л. Плотность измеряют гидростатическим взвешиванием (Рис. 6). Первая строка журнала — калибровка поплавка водой, навески у неё нет вовсе.
- Что моделирует программа
- Ряд приводится к постоянной навеске растворителя (1000 г), поэтому число молей соли и моляльность — одно число. Случайная ошибка — сходимость весов при взвешивании поплавка в жидкости (повторы усредняются); систематическая — объём мерной колбы: колба одна на весь ряд, поэтому её отклонение от номинала разыгрывается один раз на вариант и одинаково смещает все точки. Навеска источником ошибки не является: соль насыпают приблизительно, но взвешивают аналитически по разности бюксов — сетка концентраций получается неровной, но известной точно.
- Данные и границы
- Справочник плотностей: 21 соль, из них 12 могут быть взяты в форме кристаллогидрата. Тринадцать систем — из четырёхзначной таблицы Волкова и Жарского[19], сверенной цифра в цифру и независимо подтверждённой справочником Равделя и Пономарёвой[20] и справочником Перри[18], где та же таблица местами напечатана пятью знаками; восемь заменены целиком данными Исоно[17] — это измерение с шестью значащими цифрами ровно при 20 °C, а не ещё один свод. Узкое место работы — разрешение справочника, а не прибор: улучшение весов, колбы или поплавка в десять раз ответа не меняет.
- Что делает студент
- $P^{*}$, калибровка поплавка, плотности; $V(1000\text{ г}) = (1000 + bM_2)/\rho$; кажущийся объём $\varphi_V$; два пути к $\bar{V}_2$ — наклон $V(b)$ и $\varphi_V + d\varphi_V/d\ln b$ — и сравнение их ответов.
- Где ошибаются
- Путают кажущийся объём с парциальным — это разные величины, совпадающие только в пределе $b \to 0$. Строят $\varphi_V$ против $b$ вместо $\ln b$ и берут не тот наклон. Забывают поправку на воздух в весе поплавка. Сушат кристаллогидрат — сушка его разрушает; при этом глауберова соль выветривается, а хлориды кальция и магния расплываются на воздухе, и навеска у них воспроизводима хуже прочих по свойству реактива, а не весов.
6.7. Определение парциально-мольных объёмов компонентов в бинарном водно-органическом растворителе03.07 · Vpm_Binary
- В лаборатории
- Смеси готовят бюреткой из очищенных перегонкой компонентов, плотность измеряют пикнометром (Рис. 5). Масса пустого пикнометра — константа прибора, а не взвешивание каждого опыта; калибруют пикнометр водой всегда, даже для неводной системы, после чего промывают.
- Что моделирует программа
- Главная случайная ошибка — бюретка, а не весы: записанный объём округлён до деления, налитый отличается. Поэтому плотность считается по фактически налитому составу, а в журнал уходит округлённый объём — тот, который студент прочтёт со шкалы; расхождение между ними и есть ошибка, и подмешивать к ней ещё какой-то шум не нужно. Вклад бюретки в ответ примерно на порядок больше вклада весов. Поправка на выталкивающую силу воздуха вынесена флажком (по умолчанию выключена): показания порождаются всегда физически верными, а флажок решает, вводит ли поправку студент.
- Данные и границы
- Справочник: 17 двойных систем на первоисточниках — плотности при 293,15 и 298,15 K из работ Эрраэса и Белды[23], Бесбеса с соавторами[24], Омоты с соавторами[25], Гонсалес с соавторами[26], Мартинес-Рейны и Амадо-Гонсалеса[27], Дуст-Мохаммади и Хамзехлоо[28], а также из справочника[22]. Состав в источниках записан в массовых долях или мольных долях по-разному, и интерполяция ведётся в той шкале, в которой напечатан источник.
- Что делает студент
- Плотности из взвешиваний; мольные доли из объёмов и плотностей чистых компонентов; $V_m = (x_1M_1 + x_2M_2)/\rho$; подгонка $V_m(x_2)$ и касательная — метод Розебума (§3.3); $\bar{V}_1$, $\bar{V}_2$ и избыточный объём $V^{E}$; проверка тождества Эйлера и контроль $\bar{V}_2(x_2 \to 1)$ против $M_2/\rho_2^{\circ}$.
- Где ошибаются
- Читают массовые проценты как мольные доли — ошибка тихая: числа остаются правдоподобными, а кривая уезжает целиком. Объявляют предельные парциальные объёмы на краях интервала (§3.3). Подбирают свободный член вместо того, чтобы закрепить $V_m(0) = V_1^{\circ}$. Оценивают погрешность по одним весам, забыв бюретку (§5.4).
7.Литература
Список составлен по тем источникам, на которых стоят справочники и модели самих работ, плюс классические сводки по термодинамике растворов. Записи, отмеченные как первоисточники справочных таблиц, сверялись с печатным текстом при сборке соответствующего справочника.
- [1]Lewis G. N., Randall M. Thermodynamics and the Free Energy of Chemical Substances. — New York: McGraw-Hill, 1923. — 653 p. (Рус. пер.: Льюис Г., Рендалл М. Химическая термодинамика. — Л.: ОНТИ-Химтеорет, 1936. — 532 с.) Работа, в которой введено понятие парциальной мольной величины и активности в современном виде. Первоисточник всего аппарата раздела 3 справки.
- [2]Гиббс Дж. В. Термодинамика. Статистическая механика. — М.: Наука, 1982. — 584 с. — (Классики науки). Первое уравнение Гиббса — Дюгема, правило аддитивности экстенсивных свойств и условие фазового равновесия через равенство химических потенциалов — основа §1.3 и §3.2.
- [3]Duhem P. Le potentiel thermodynamique et ses applications à la mécanique chimique et à l’étude des phénomènes électriques. — Paris: Hermann, 1886. — 278 p. Второе уравнение Гиббса — Дюгема, связывающее изменения химических потенциалов компонентов. В разделе оно служит мостом от активности растворителя к активности растворённого (§2.5).
- [4]Robinson R. A., Stokes R. H. Electrolyte Solutions. — 2nd ed., revised. — London: Butterworths, 1965. — 571 p. (Рус. пер.: Робинсон Р., Стокс Р. Растворы электролитов. — М.: Изд-во иностр. лит., 1963. — 647 с.) Классическая монография по растворам электролитов: осмотический коэффициент, функция $j$, связь средних ионных величин с активностью электролита в целом. Опорный текст для §2.5 и работы 03.05.
- [5]Harned H. S., Owen B. B. The Physical Chemistry of Electrolytic Solutions. — 3rd ed. — New York: Reinhold, 1958. — 645 p. (Рус. пер.: Харнед Г., Оуэн Б. Физическая химия растворов электролитов. — М.: Изд-во иностр. лит., 1952. — 629 с.) Подробное изложение криоскопического определения коэффициентов активности, включая поведение подынтегральной функции у нуля и способы замыкания интеграла на разбавленном конце ряда.
- [6]Debye P., Hückel E. Zur Theorie der Elektrolyte. I. Gefrierpunktserniedrigung und verwandte Erscheinungen. — Physikalische Zeitschrift, 1923, Bd. 24, N 9, S. 185–206. Теория межионного взаимодействия. Показательно, что первая же часть названа «Понижение температуры замерзания и родственные явления»: криоскопия была той опорой, на которой теория проверялась. Отсюда предельный закон, закрепляющий ветвь интеграла у нуля (§2.5), и расширенное уравнение работы 03.04.
- [7]van ’t Hoff J. H. Die Rolle des osmotischen Druckes in der Analogie zwischen Lösungen und Gasen. — Zeitschrift für physikalische Chemie, 1887, Bd. 1, S. 481–508. Введение изотонического коэффициента как поправки, учитывающей изменение числа частиц в растворе. Величина $i$ из §2.4 — отсюда.
- [8]Raoult F.-M. Loi générale de congélation des dissolvants. — Comptes rendus de l’Académie des sciences, 1882, t. 95, p. 1030–1033. Экспериментальный закон, связывающий понижение температуры замерзания с концентрацией растворённого вещества, и его аналог для давления пара. Всё §2 стоит на нём как на предельном случае.
- [9]Beckmann E. Studien zur Praxis der Bestimmung des Molekulargewichts aus Gefrierpunktserniedrigungen. — Zeitschrift für physikalische Chemie, 1888, Bd. 2, S. 638. Метастатический термометр с переносом ртути и практика криоскопических измерений на нём. Прибор, вокруг которого построены пять работ раздела (§4.1).
- [10]Swiętosławski W. Ebulliometric Measurements. — New York: Reinhold, 1945. — 228 p. Монография по эбуллиометрии и конструкции приборов с насосом Коттреля. Первоисточник схемы §4.2 и обоснования того, почему термометр обязан омываться кипящей смесью, а не перегретой жидкостью.
- [11]Bakhuis Roozeboom H. W. Die heterogenen Gleichgewichte vom Standpunkte der Phasenlehre. — Braunschweig: Vieweg, 1901–1918. Диаграммы состав — свойство и метод отрезков, за которым в русской традиции закрепилось имя автора. Геометрическая основа §3.3 и работы 03.07.
- [12]Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. I. Freezing point apparatus. — Journal of the American Chemical Society, 1932, vol. 54, p. 2690–2696;
Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. III. Ammonium chloride, bromide, iodide, nitrate and sulfate. — Journal of the American Chemical Society, 1932, vol. 54, p. 2696–2705. Измерения температур замерзания водных растворов солей — данные ровно при 0 °C, то есть при температуре самого криоскопического опыта. Часть строк справочника работы 03.05 взята отсюда без пересчёта. - [13]Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. IV. Potassium, sodium and lithium chlorides and bromides. — Journal of the American Chemical Society, 1933, vol. 55, p. 4355–4362;
Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. V. Potassium, sodium and lithium chlorates and perchlorates. — Journal of the American Chemical Society, 1934, vol. 56, p. 805–807;
Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. VI. Potassium, sodium and lithium formates and acetates. — Journal of the American Chemical Society, 1934, vol. 56, p. 807–811;
Scatchard G., Prentiss S. S. The freezing points of aqueous solutions. VIII. Mixtures of sodium chloride with glycine and ethyl alcohol. — Journal of the American Chemical Society, 1934, vol. 56, p. 2314–2319. Продолжение той же серии на другие типы валентности. Вместе с предыдущей записью покрывает измеренную часть справочника коэффициентов активности. - [14]Pitzer K. S., Mayorga G. Thermodynamics of electrolytes. II. Activity and osmotic coefficients for strong electrolytes with one or both ions univalent. — Journal of Physical Chemistry, 1973, vol. 77, p. 2300–2308. Параметры уравнений Питцера при 25 °C. Источник тех строк справочника 03.05, которые пересчитаны на температуру замерзания; способ получения каждой строки помечен в справочнике явно.
- [15]Silvester L. F., Pitzer K. S. Thermodynamics of electrolytes. X. Enthalpy and the effect of temperature on the activity coefficients. — Journal of Solution Chemistry, 1978, vol. 7, N 5, p. 327–337. Температурные производные параметров Питцера. Ими выполняется перенос коэффициентов активности с 25 °C на 273,15 K.
- [16]Toner J. D., Catling D. C. A low-temperature thermodynamic model for the Na–K–Ca–Mg–Cl system incorporating new experimental heat capacities in KCl, MgCl₂ and CaCl₂ solutions. — Journal of Chemical and Engineering Data, 2017, vol. 62, p. 995–1006. Низкотемпературная термодинамическая модель. Второй, независимый путь переноса на 0 °C; расхождение двух путей и служило проверкой при сборке справочника.
- [17]Isono T. Density, Viscosity, and Electrolytic Conductivity of Concentrated Aqueous Electrolyte Solutions at Several Temperatures. — Journal of Chemical and Engineering Data, 1984, vol. 29, p. 45–52. Пикнометрия Вельда с калибровкой чистой водой при каждой температуре; колонка ровно 20,00 °C с шестью значащими цифрами. Это измерение, а не свод: восемь солей справочника 03.06 взяты отсюда целиком, потому что склейка двух источников на одной кривой превращает справочную производную в пилу.
- [18]Perry’s Chemical Engineers’ Handbook. Section 2: Physical and Chemical Data. Densities of Aqueous Inorganic Solutions (табл. 2-74, 2-88, 2-97). Тот же свод плотностей, что и у Волкова, но местами напечатанный пятью знаками. Использован для сверки и для точек, которых нет в основном источнике; сетка по составу здесь вдвое-вчетверо реже.
- [19]Волков А. И., Жарский И. М. Большой химический справочник. — Мн.: Современная школа, 2005. — 608 с. Раздел «Плотность водных растворов при 20 °C» — основа справочника работы 03.06. Все взятые отсюда точки сверены с книгой цифра в цифру.
- [20]Краткий справочник физико-химических величин / под ред. А. А. Равделя и А. М. Пономарёвой. — СПб.: Иван Фёдоров, 2003. — 240 с. Независимый свод тех же плотностей растворов солей. Сверка по пяти солям дала расхождение не более единицы последнего знака — отсюда вывод, важный для выбора источника: сменой справочника четвёртого знака не превзойти, нужны измерения.
- [21]Рабинович В. А., Хавин З. Я. Краткий химический справочник. — Л.: Химия, 1991. — 432 с. Общий справочник для сверки полученных студентом величин — молекулярных масс, констант диссоциации, криоскопических и эбуллиоскопических постоянных (§5.5).
- [22]Новый справочник химика и технолога. Химическое равновесие. Свойства растворов. — СПб.: АНО НПО «Профессионал», 2004. — 998 с. Плотности двойных жидких систем (раздел 3.1) и коэффициенты активности при 25 °C. Источник части систем справочника 03.07.
- [23]Herráez J. V., Belda R. Refractive Indices, Densities and Excess Molar Volumes of Monoalcohols + Water. — Journal of Solution Chemistry, 2006, vol. 35, p. 1315–1328. Плотности систем «одноатомный спирт — вода» при 298,15 K. Первоисточник спиртово-водных систем справочника 03.07.
- [24]Besbes R., Ouerfelli N., Latrous H. Density, dynamic viscosity, and derived properties of binary mixtures of 1,4-dioxane with water at T = 298.15 K. — Journal of Molecular Liquids, 2009, vol. 145, p. 1–4. Вибрационный плотномер, заявленная погрешность 2·10⁻⁴ г/см³. Система «вода — 1,4-диоксан».
- [25]Omota L.-M., Iulian O., Omota F., Ciocîrlan O. Densities and derived properties of water, 1,4-dioxane and dimethyl sulfoxide binary and ternary systems at temperatures from 293.15 K to 313.15 K. — Revue Roumaine de Chimie, 2009, vol. 54, N 1, p. 63–73. Пикнометр 25 см³, среднее трёх измерений; колонки 293,15 и 298,15 K. Системы с диметилсульфоксидом и диоксаном.
- [26]González B., Domínguez I., González E. J., Domínguez A. Density, Speed of Sound, and Refractive Index of the Binary Systems Cyclohexane or Methylcyclohexane or Cyclo-octane with Benzene, Toluene, and Ethylbenzene at Two Temperatures. — Journal of Chemical and Engineering Data, 2010, vol. 55, p. 1003–1011. Неводные углеводородные системы справочника 03.07 — те, на которых видно, что калибровка пикнометра водой обязательна и для неводных смесей.
- [27]Martínez-Reina M., Amado-González E. Refractive indices, densities and excess properties of binary mixtures of ethanol with hexane, heptane, octane and water. — Bistua, 2010, vol. 8, N 2, p. 1–10. Системы этанола с алканами при 293,15 K — источник тех строк справочника, где избыточный объём ведёт себя иначе, чем у водных систем.
- [28]Doust Mohammadi M., Hamzehloo M. Densities, viscosities, and refractive indices of binary and ternary mixtures of methanol, acetone, and chloroform. — Fluid Phase Equilibria, 2019, vol. 483, p. 14–30. Двойные смеси метанола, ацетона и хлороформа при 298,15 K. Замыкает набор неводных систем справочника 03.07.
- [29]Dean R. B., Dixon W. J. Simplified Statistics for Small Numbers of Observations. — Analytical Chemistry, 1951, vol. 23, N 4, p. 636–638. Q-критерий отбраковки грубых промахов на малых выборках — ровно случай повторных отсчётов в точке (§5.4).
- [30]Кассандрова О. Н., Лебедев В. В. Обработка результатов наблюдений. — М.: Наука, 1970. — 104 с. Доверительный интервал Стьюдента, значащие цифры, правила записи результата. Опора §5.4 и §5.5.
- [31]Bevington P. R., Robinson D. K. Data Reduction and Error Analysis for the Physical Sciences. — 3rd ed. — Boston: McGraw-Hill, 2003. — 320 p. Перенос погрешностей по частным производным и оценка параметров методом наименьших квадратов — то, чего требует §5.4 от расчёта в таблицах.
- [32]Reinsch C. H. Smoothing by spline functions. — Numerische Mathematik, 1967, vol. 10, N 3, p. 177–183. Сглаживающий сплайн, производная которого берётся аналитически. Им заменено численное дифференцирование в обеих объёмных работах и в прямой задаче 03.05 (§5.2).