1.Назначение
«Потенциометрическое титрование» — раздел программного комплекса «ElectroChemLab», предназначенный для обработки экспериментальных данных, полученных методом спланированного потенциометрического титрования — измерений ЭДС гальванических элементов с переносом или без переноса в ходе прибавления титранта.
Потенциометрическое титрование (ПТ) относится к методам объёмного анализа, основанным на определении объёма титранта, затраченного на титрование определяемого вещества в анализируемом растворе, посредством изучения характера изменения электродвижущей силы (ЭДС) гальванического элемента в ходе титрования. Конечную точку титрования (КТТ) находят по скачку потенциала индикаторного электрода (ЭДС), отвечающему моменту завершения реакции: потенциал индикаторного электрода связан с концентрацией потенциалопределяющих ионов логарифмической зависимостью, и вблизи скачка концентрация титруемого вещества падает в десятки и сотни раз.
Однако анализ кривой ПТ не исчерпывается определением конечной точки титрования. Вид и форма кривой дают представление о процессах, сопровождающих реакцию титрования, — диссоциации электролитов, комплексообразовании, осаждении. Приложение предоставляет возможность моделирования титрования любого типа (предварительное изучение и планирование эксперимента) и точного решения обратной задачи — определения термодинамических констант равновесий любого типа по экспериментальной кривой титрования. Ядром программы является формализованный метод Бринкли, позволяющий моделировать равновесные процессы любой сложности.
2.Теоретические основы
Точка эквивалентности
Титрование основано на измерении объёмов растворов реагирующих веществ на основе принципа эквивалентности. Точка эквивалентности (ТЭ) — момент титрования, в который количество добавленного титранта $B$ эквивалентно количеству титруемого (определяемого) вещества $A$:
где $c$ — эквивалентные молярные концентрации, $V_A$ — объём аликвоты аналита, $V_{\text{экв},B}$ — объём титранта в ТЭ. Тогда концентрация определяемого вещества рассчитывается через объём титранта в точке эквивалентности:
Метод титрования применим к любой химической реакции, для которой выполняются требования:
| № | Требование |
|---|---|
| 1 | реакция практически необратима; |
| 2 | реакция протекает в строгом соответствии со стехиометрическим уравнением; |
| 3 | реакция протекает быстро; |
| 4 | фиксация точки эквивалентности достаточно чувствительна. |
Кривая титрования как источник информации
Вследствие количественного влияния равновесных процессов на ЭДС гальванического элемента метод ПТ эффективно используется для решения обратной задачи химического равновесия — определения термодинамических констант равновесий при заданных начальных условиях (концентрации и объёмы аналита и титранта) по отклику равновесной системы в виде ЭДС. Метод весьма информативен: каждая из большого числа точек кривой титрования представляет собой смесь титруемого вещества и продуктов реакции в различном соотношении — от чистого аналита до чистого титранта с продуктами реакции.
Например, при кислотно-основном титровании слабой кислоты изменение потенциала индикаторного электрода происходит вследствие: прохождения реакции нейтрализации; появления эквивалентного количества соли — продукта нейтрализации — и сдвига равновесия диссоциации слабой кислоты; уменьшения концентраций всех компонентов из-за разведения раствора; изменения ионной силы раствора (замена слабой кислоты эквивалентным количеством сильного электролита — соли) и, следовательно, коэффициентов активности потенциалопределяющих ионов.
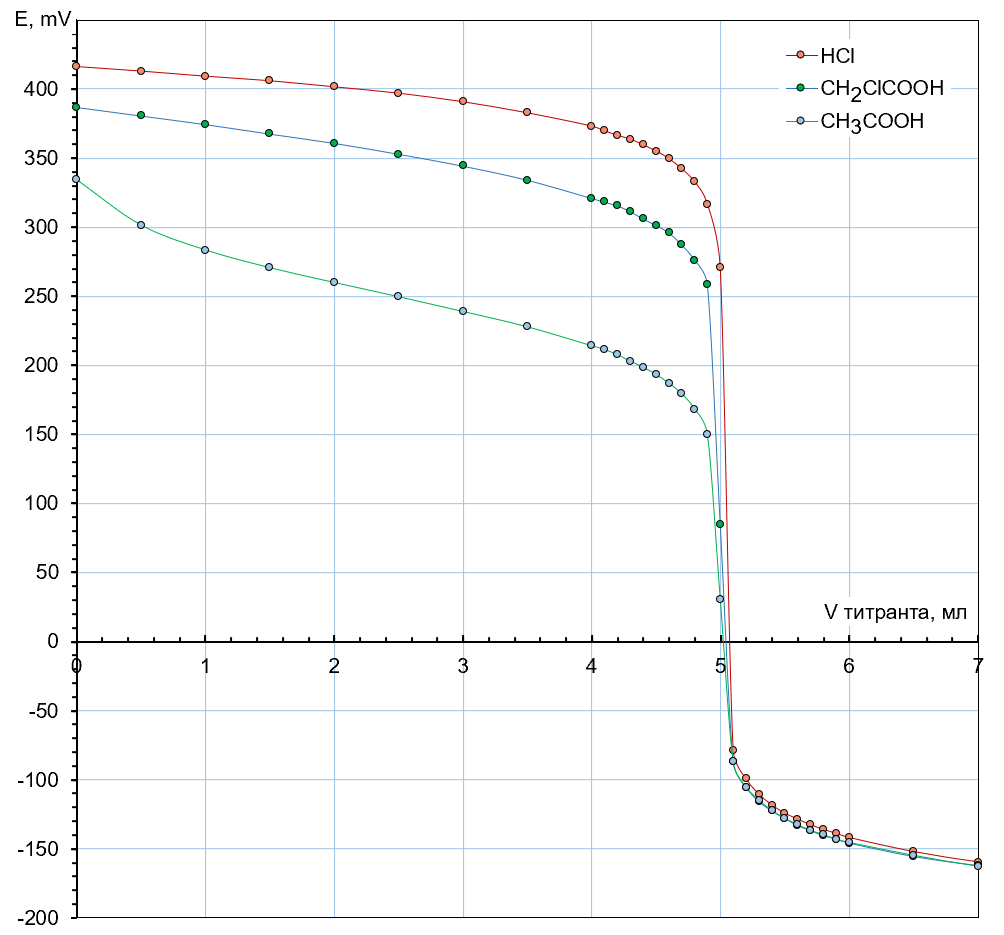
При одинаковых условиях кислотно-основного титрования (одинаковых объёмах и концентрациях кислот и титранта — раствора щёлочи) характер изменения ЭДС элемента в зависимости от объёма прилитой щёлочи значительно различается для кислот разной силы (рис. 1).
Осадительное титрование
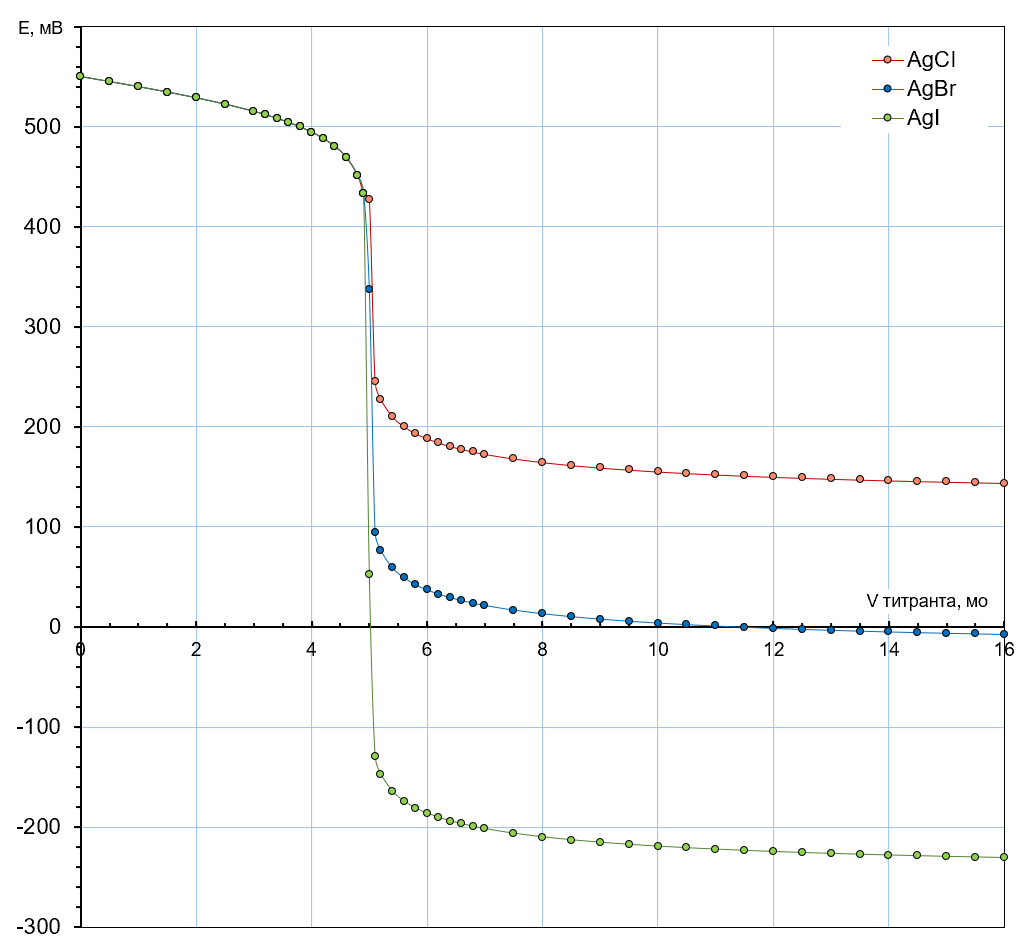
На рис. 2 приведены кривые титрования осаждения солей серебра галогенидами при одинаковой концентрации соответствующего титранта. Кривые осаждения солей 1:1-валентного типа симметричны. До точки эквивалентности кривые осаждения всех солей идентичны, однако величина скачка потенциала серебряного электрода зависит от растворимости осаждаемой соли — от её произведения растворимости $K_{sp}$: чем меньше растворимость осаждённой соли, тем больше скачок титрования в точке эквивалентности. Максимальный скачок наблюдается при осаждении соли серебра с наименьшей растворимостью — иодида серебра.
Особенностью осаждения малорастворимых солей с анионами различной валентности (рис. 3) является несимметричность кривых титрования. До точки эквивалентности растворимость осадков не влияет на потенциал индикаторного электрода: убыль концентрации ионов серебра в растворе пропорциональна количеству добавленного титранта, и ход кривых отличается только величиной скачка, определяемой $K_{sp}$ осадка. Лишь после достижения точки эквивалентности концентрация ионов серебра в растворе определяется растворимостью осадка — его произведением растворимости.
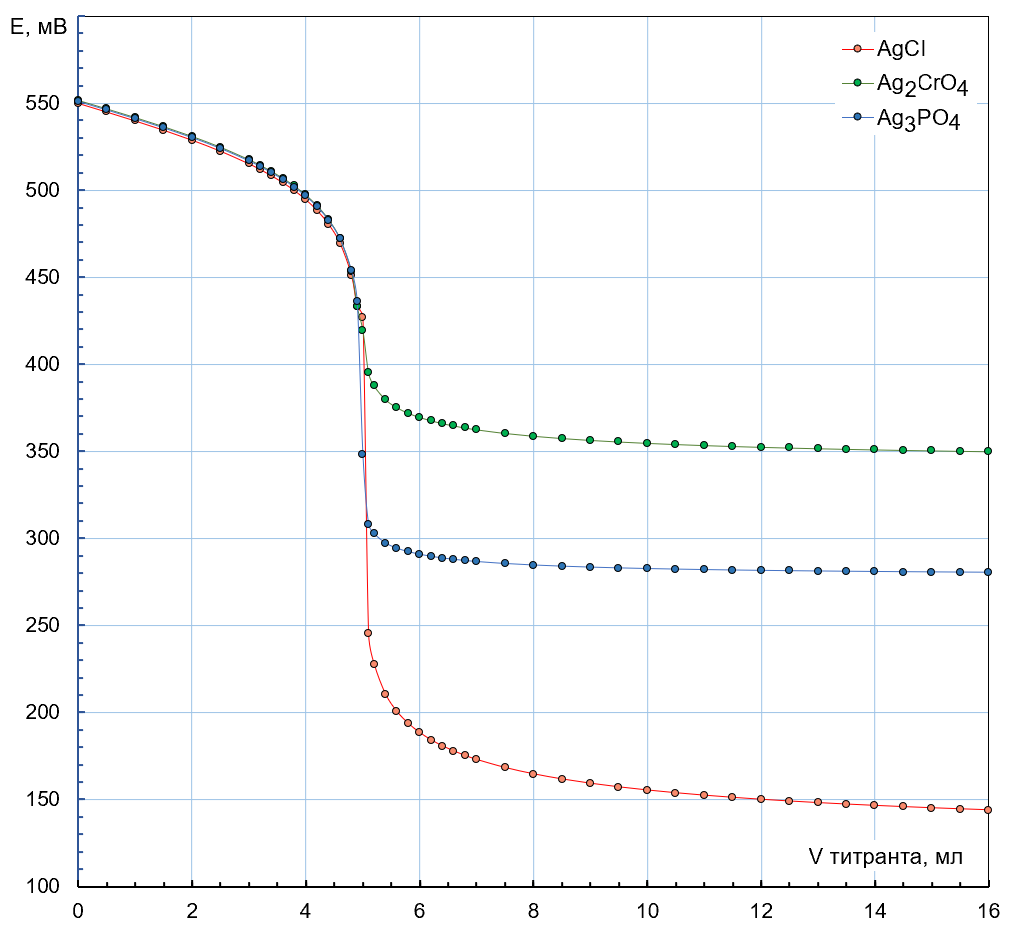
Поэтому при осадительном титровании наиболее важным участком кривой является область после точки эквивалентности. С ростом валентности аниона добавки титранта после ТЭ всё слабее отражаются на изменении ЭДС элемента — это значительно увеличивает погрешности и снижает точность количественного определения констант, так что измерения необходимо производить с большой точностью, а определять $K_{sp}$ солей серебра с валентностью аниона выше трёх методом ПТ нерационально.
В области скачка титрования даже микроскопическая погрешность в объёме титранта вызывает большие ошибки расчётной ЭДС. Поэтому при решении обратной задачи точки из области скачка нежелательны при обработке данных — их влияние можно подавить весами (см. раздел 4).
3.Уравнение Нернста и типы цепей
Цепь с переносом
Для проведения ПТ, как правило, используются гальванические элементы с жидкостным соединением (цепи с переносом) типа
где $\mathrm{RE}$ — электрод сравнения, $\mathrm{IE}$ — индикаторный электрод. Пример — титрование слабой кислоты $\mathrm{HA}$ щёлочью $\mathrm{NaOH}$ со стеклянным электродом с водородной функцией $\mathrm{GE}(\mathrm{H^+})$ и насыщенным хлорсеребряным электродом сравнения:
В таком гальваническом элементе всегда присутствует остаточный диффузионный потенциал $\Delta\varphi_j$, который сложно оценить и который может дрейфовать в ходе титрования, искажая расчётные результаты равновесного состава. Это основная неопределённость при применении такого элемента к обратной задаче химического равновесия. При определении КТТ в аналитических задачах это проблемой не является; практика показала, что при большом числе точек на кривой титрования проблема не критична и при решении обратной задачи.
Зависимость между ЭДС элемента $E_k$ и активностью $a_k$ потенциалопределяющего иона в $k$-й точке титрования передаётся уравнением Нернста (в предположении постоянства $\Delta\varphi_j$):
в котором $E^{*}$ — некоторая постоянная величина, не меняющаяся в ходе титрования (константа элемента), $n$ — число электронов, $\theta$ — крутизна нернстовской зависимости ($59{,}16$ мВ на декаду при $298{,}15$ К; температура берётся из шага «Растворитель»).
Цепь без переноса
Для прецизионного определения параметров равновесий эффективнее применять гальванические элементы без жидкостного соединения, гарантирующие строгое термодинамическое выполнение уравнения Нернста. Второй электрод фактически служит электродом сравнения с закономерно меняющимся при разведении потенциалом; для его работы в раствор вводится инертный для изучаемого процесса сильный электролит малой концентрации. Количественный учёт разведения и ионного окружения не осложняет расчёты. Пример элемента без переноса для кислотно-основного титрования слабой кислоты:
Для элемента без жидкостного соединения уравнение Нернста имеет вид
то есть в логарифмический член входят активности двух ионов (в примере — $\mathrm{H^+}$ и $\mathrm{Cl^-}$). Этому отвечает «Тип цепи: без переноса (2 иона)» на шаге «Ячейка и ЭДС». Константа $E^{\circ *}$ определяется разностью стандартных потенциалов электродов и может быть известна заранее.
Равновесный состав и коэффициенты активности
Математическое описание равновесной системы любой сложности реализовано матричным методом по заданным аналитическим концентрациям компонентов с учётом равновесных реакций и разбавления. Равновесные концентрации в каждой точке титрования рассчитываются по алгоритму Бринкли (см. справку раздела «Расчёт равновесного состава»). Коэффициенты активности ионов, как правило, меняются в ходе титрования незначительно; их значения рассчитываются по расширенному уравнению Дебая — Хюккеля
где $A$, $B$ — параметры Дебая — Хюккеля (вычисляются по температуре, диэлектрической проницаемости и плотности растворителя), $\mathring{a}$ — параметр максимального сближения ионов, $b$ — эмпирический параметр. Вся совокупность учтённых в модели изменений состояния химических равновесий в ходе титрования и является фактором, позволяющим количественно определить параметры равновесных процессов.
Приведённое уравнение — историческая модель комплекса и значение по умолчанию, но не единственная: на шаге 1 модель коэффициентов активности выбирается из четырёх (предельный закон, уравнение Дэвиса, расширенное уравнение, MSA). Выбор относится ко всей задаче и действует одинаково во всех точках титрования. Полное изложение — в справке «Расчёт равновесного состава», раздел 5.
4.Идеология поиска решения
Оптимальные значения параметров равновесий, определяющих вид кривой титрования и значения ЭДС элемента, находятся минимизацией целевой функции. Целевая функция $F(\vec{\theta})$ — математическое выражение, подлежащее минимизации посредством подбора вектора параметров $\vec{\theta}$. Она определяет желаемый результат в смысле метода наименьших квадратов: максимальное численное совпадение рассчитанных $E_{k,\text{расч}}$ и экспериментальных $E_{k,\text{эксп}}$ значений ЭДС, достигаемое поиском минимума остаточной суммы квадратов отклонений (невязок) $\varepsilon_k = E_{k,\text{расч}} - E_{k,\text{эксп}}$.
Измеренные значения ЭДС всегда содержат погрешность, которая может быть различной. При точных исследованиях каждый раствор измеряется несколько раз ($m$ повторов), и используются наиболее вероятные значения — средние арифметические $\bar{E}_{k}$. Для учёта «вклада» конкретного измерения в итоговый результат используются веса — множители, обратно пропорциональные погрешностям: менее точные измерения дают меньший вклад в результат. Если измерения выполнены с одинаковой погрешностью, весам назначаются одинаковые значения, равные 1. В приложении реализован наиболее общий случай — минимизация взвешенной остаточной суммы квадратов отклонений:
В вектор параметров $\vec{\theta}$ могут входить в любой комбинации: константа элемента $E^{*}$, логарифмы констант равновесий $\lg K_i$ небазисных частиц, параметры уравнения Дебая — Хюккеля $\mathring{a}$ и $b$. Для осадительного титрования осадок вводится в стехиометрическую матрицу как обычная частица с пометкой твёрдой фазы («(тв)», «(s)», «↓»), у которой $\lg K = -\,\mathrm{p}K_{sp}$, — и произведение растворимости оптимизируется как обычная константа равновесия.
5.Методы оптимизации
Структура и свойства целевой функции $F(\vec{\theta})$ зависят от сложности равновесных процессов, идущих при титровании, численных значений концентраций аналита и титранта, свойств растворителя. Для проведения оптимизации доступен весь комплекс методов оптимизации приложения — от безградиентных до градиентных и глобального:
| Метод | Класс |
|---|---|
| Нелдера — Мида | безградиентный (симплекс) |
| Хука — Дживса | безградиентный (паттерн-поиск) |
| Левенберга — Марквардта | градиентный |
| Гаусса — Ньютона | градиентный (МНК) |
| BFGS | квазиньютоновский |
| Пауэлла | безградиентный (сопряжённые направления) |
| Сопряжённых градиентов (Полака — Рибьера) | градиентный |
| Брента — PRAXIS | безградиентный (главные направления) |
| QuickSearch | безградиентный (вращающиеся направления) |
| Дифференциальной эволюции (jDE) | глобальный |
| Ньютона второго порядка (демпфированный) | второго порядка |
Метод выбирается пользователем в окне оптимизации в зависимости от сложности задачи. При уже найденном решении (вблизи точки минимума) всегда можно уточнить координаты решения, подключив на завершающем этапе метод Ньютона второго порядка (чекбокс «Доуточнить методом Ньютона»). Подробно особенности работы, возможности и области применения каждого метода описаны в справке раздела «Потенциометрия» → «Оптимизация параметров равновесий».
Погрешности найденных параметров (доверительные интервалы) оцениваются по матрице Гессе целевой функции в точке минимума, вычисляемой численным дифференцированием (двухточечная схема для диагональных, четырёхточечная — для смешанных вторых производных).
6.Этапы и последовательность работы
Для начала работы выбирается модуль «Потенциометрическое титрование» (в хосте ElectroChemLab) либо в приложении «Потенциометрия» — меню «Файл» → «Новый проект титрования». Открыть сохранённый проект — «Файл» → «Открыть» (Ctrl+O): чтобы а) повторить расчёты, б) заменить условия расчёта или в) создать новую задачу на базе готовой модели (шаблона). Сохранение проекта — Ctrl+S.
Выберите в поле «Тип задачи» соответствующий тип титрования: «Кислота одноосновная / двухосновная / трёхосновная», «Комплексообразование», «Осаждение, тип 1–3» (цифра указывает валентность осаждающего аниона) или «Произвольная постановка». Выберите «Режим»: «Моделирование» или «Оптимизация».
В режиме «Моделирование» изучается теоретическая задача: при заданных (предполагаемых) константах равновесий моделируется процесс титрования с выбранными шагами — аликвотами титранта. Доступны расчётные значения равновесного состава в каждой точке, значения ЭДС элемента, оценка скачков титрования (их формы, количества и глубины), интегральная и дифференциальные кривые. Это полезно при предварительном планировании эксперимента. В группе «Сетка объёмов» укажите режим сетки: «Сгущать у скачка (dV₁/dV₂)» — грубый шаг $dV_1$ на протяжении всего процесса и точный $dV_2$ в окрестности скачка (задаются также окно ± у скачка и конечный объём; 0 = автоматически), либо «Равномерно по ΔE (ΔpAg)» — режим равномерного шага по отклику для предварительного анализа плохо разделяемых скачков по графикам первой и второй производных (задаются целевой ΔE и минимальный/максимальный шаг ΔV).
В режиме «Оптимизация» присутствуют все указанные возможности предварительного анализа, но на основании экспериментальных данных и результатов оптимизации параметров.
Заполните таблицу составов: титрант (из бюретки), растворитель (часто аналит разводится чистым растворителем) и компоненты аналита (названия появляются автоматически) — концентрации и начальные объёмы. Аналит сложного состава вводится отдельными компонентами в виде растворов с заданными концентрациями и объёмами. Переход к вводу информации о гальваническом элементе — кнопка «Ячейка и данные ▶».
Желательно (не критично) зафиксировать тип гальванического элемента в поле «Запись цепи» — его электрохимическую схему. Выберите «Тип цепи»: «С переносом (1 ион)» или «Без переноса (2 иона)» — от этого зависит число потенциалопределяющих ионов. Укажите «Число электронов n» реакции и «Знак» перед логарифмическим членом уравнения Нернста (по умолчанию «−»; для ионоселективных электродов может быть «+»). Введите желаемое (для моделирования) или оценочное (для оптимизации) значение константы элемента $E^{*}$; для элементов без жидкостного соединения оно может быть известно заранее — как разность стандартных потенциалов электродов.
В списке слева выберите из общего перечня частиц равновесной системы потенциалопределяющие ионы и введите показатели степеней, с которыми они входят в уравнение Нернста. В режиме «Оптимизация» введите экспериментальные объёмы титранта и измеренные ЭДС (мВ); в колонке весов автоматически назначены единичные значения, которые при необходимости можно изменить вручную (например, для исключения выбросов или точек в области скачка). Предусмотрена вставка из буфера обмена (Ctrl+V): выделите левую верхнюю ячейку и вставьте таблицу целиком либо начните с нужного столбца для частичной вставки. При большом числе точек работает вертикальная прокрутка.
Переход к расчётной части — кнопка «Оптимизация» (F9). В режиме «Моделирование» вместо неё доступны кнопки просмотра результатов моделирования — «Таблица» и «График» (см. раздел 7).
7.Оптимизация и анализ результатов
Окно оптимизации
В таблице параметров представлены все возможные параметры, влияющие на функцию отклика: константа элемента $E^{*}$, параметры $\mathring{a}$ и $b$, логарифмы констант равновесий $\lg K$ небазисных частиц (строки соответствуют частицам стехиометрической матрицы; для осадка кандидат подписан «lg Ksp»). Отметьте чекбоксами параметры, выбранные для уточнения, укажите их начальные значения и при необходимости — границы. На основании начальных приближений автоматически создаётся интервал допустимого изменения параметров (общий относительный уровень в % задаётся в поле сверху); внимательно изучите границы и при необходимости откорректируйте их вручную.
Выберите метод оптимизации и критерии: максимальное число итераций, точность по значению функции и по шагу. Чтобы завершить поиск уточнением методом Ньютона второго порядка с углублением точки экстремума, активируйте чекбокс «Доуточнить методом Ньютона». Запуск — кнопка «Оптимизировать».
Вкладки результатов
| Вкладка | Содержимое |
|---|---|
| Решение | найденные параметры $\vec{\theta}$ с доверительными интервалами (± и нижняя/верхняя границы доверительной области); |
| Точки | концентрации компонентов, экспериментальные $E_{\text{эксп}}$, веса $w$, рассчитанные $E_{\text{расч}}$, невязки $\varepsilon$ по каждой точке; таблицы копируются в буфер обмена; |
| Сходимость | график изменения $F(\vec{\theta})$ по итерациям; |
| График невязок | качество минимизации и адекватность решения; аргумент (ось X) выбирается пользователем. |
Анализ графика невязок позволяет сделать заключение об остановке исследования либо о направлении дальнейшей работы: введении новых равновесий, возможных в данной системе, или изменении численных значений параметров, которые были зафиксированы.
Расчётная модель
После выполнения оптимизации становится активной кнопка «Расчётная модель ▶». Переход позволяет сразу оценить качество оптимизации (адекватность модели равновесий) путём непосредственного наложения экспериментальной (крупные прозрачные маркеры) и теоретической (мелкие маркеры со сплошной заливкой) кривых титрования — вкладка «Сравнение кривых». Доступны вкладки:
| Вкладка | Содержимое |
|---|---|
| Таблица | полная таблица результатов: объёмы титранта, ЭДС элемента, ионная сила (важна для коэффициентов активности и выбора начальных концентраций), все равновесные концентрации частиц; «Копировать таблицу» — в буфер обмена (например, в Excel), экспорт в CSV; |
| График титрования | интегральная кривая $E$–$V$, дифференциальная $|dE/dV|$ и вторая производная $d^2E/dV^2$; кривые сглаженные, ломаные или без линий (важно для разрывных дифференциальных функций); |
| График равновесий | зависимости равновесного состава (показатели $pC = -\lg C$, $\lg C$ или $C$) для выбранных частиц от выбранного аргумента; |
| Сравнение кривых | наложение экспериментальной и расчётной кривых титрования. |
Те же режимы «Таблица» и «График» доступны в режиме «Моделирование» — без оптимизации, по заданным константам. Результаты обработки можно экспортировать в Excel. Кнопка «◄ Изменить равновесие» возвращает к стехиометрии для смены модели равновесий (смены/добавления частиц); в процессе работы всегда можно вернуться к любому шагу для изменения условий расчёта или первичных данных.
8.Анализ: точка эквивалентности по кривой
Задача раздела и почему он выделен отдельно
Наиболее частое применение потенциометрического титрования — химический анализ, и существом обработки данных здесь является определение точки эквивалентности: от неё прямо зависит точность результата. Всё, что нужно аналитику, содержится в самой экспериментальной кривой, поэтому раздел «Анализ» сделан автономным: в нём нет ни равновесной системы, ни уравнения Нернста как модели, ни оптимизаторов. Вводится только опыт — объёмы титранта и показания прибора, — и сразу идёт разбор. Проходить стадии растворителя, компонентов и стехиометрии, чтобы решить чисто аналитическую задачу, незачем. Раздел имеет собственное окно и собственный файл *.pta.xml.
Показание всегда вводится в милливольтах. Раздел обслуживает не только кислотно-основное, но и осадительное титрование, а перевод $\mathrm{p}X \to$ мВ требует лишь температуры (наклона Нернста): $E = -S(T)\cdot \mathrm{p}X$ с точностью до постоянной $E^{\circ}$. Эта постоянная ни в одну формулу раздела не входит — производные её не видят, а в функциях Грана она даёт общий множитель, сокращающийся в отсечке на оси объёмов. Поэтому отдельного режима ввода «в единицах pX» не требуется: достаточно домножить столбец на $-S(T)$. Стандартная ЭДС $E^{\circ}$ спрашивается отдельно и только ради константы диссоциации (см. ниже).
Первичное сглаживание: зачем и какой ценой
Дифференцирование по определению усиливает шум: разностная производная есть вычитание близких чисел, делённое на малую величину. Если показания несут случайную погрешность $\sigma$, а шаг сетки равен $h$, то
При скромных $\sigma = 0{,}2$ мВ и $h = 0{,}1$ мл это уже $\approx 2{,}8$ мВ/мл на первой производной и $\approx 49$ мВ/мл² на второй — и последняя величина сопоставима со всем размахом второй производной вне скачка. Именно поэтому на реальной кривой дифференциальные графики выходят «зубчатыми», а вторая производная — почти шумом с одиночным выбросом.
Требование к фильтру жёсткое: он не должен менять вид кривой. Скользящее среднее (полином нулевой/первой степени) шум давит хорошо, но систематически срезает вершину скачка и смещает её положение — то есть портит именно ту особенность, ради которой всё и делается. Медианный фильтр хорош против одиночных выбросов, но кусочно-постоянен и для последующего дифференцирования непригоден. Сплайн проходит через все точки и потому шум не подавляет вовсе.
Метод Савицкого — Голея[1] свободен от этого недостатка: в скользящем окне из $n$ точек методом наименьших квадратов подгоняется полином степени $p$, и значением фильтра служит значение этого полинома в центральной точке. Полином степени $p$ проходит через экстремум и перегиб, поэтому фильтр сохраняет форму особенностей, подавляя при этом шум как $\sqrt{n}$-кратное усреднение. Ключевое достоинство для нашей задачи: из той же подгонки без дополнительных вычислений получаются производные
то есть значение, первая и вторая производные согласованы между собой по построению — они сняты с одного и того же полинома.
Исходная работа[1] даёт готовые таблицы коэффициентов свёртки для равномерной сетки; общий вывод коэффициентов для произвольной степени, произвольного порядка производной и любой точки окна (в том числе краевой) дан Горри[2] — именно в этой, общей форме фильтр и реализован здесь.
- Полином подгоняется на РЕАЛЬНЫХ объёмах титранта, а не по номерам точек. Сетка бюретки заведомо неравномерна (грубый шаг на пологих участках, мелкий у скачка), и табличные коэффициенты Савицкого — Голея[1], выведенные для равномерной сетки, на ней просто неверны.
- Края обрабатываются собственной асимметричной строкой[2]: окно сдвигается, а полином вычисляется не в центре, а в нужной точке. Распространённый приём «зажать индекс» (повторять крайнее значение) искажает начало и конец кривой — а на них стоит вся ветвь Грана.
- Учтён множитель $m!$ при снятии производных. Типовая ошибка — принять коэффициент $a_2$ за $d^2y/dV^2$; вторая производная тогда занижена ровно вдвое.
- Обращение нормальной матрицы идёт с выбором главного элемента: матрица полиномиальной задачи — грамиан Вандермонда, близкий к матрице Гильберта, и без пивотирования на объёмах бюретки теряются значащие цифры.
Двум классическим приёмам лабораторного журнала отвечают две готовые кнопки. «По 3 точкам» — это СГ(окно 3, степень 1): центр $(1,1,1)/3$, край $(5,2,-1)/6$. «По 5 точкам» — СГ(окно 5, степень 3): центр $(-3,12,17,12,-3)/35$, вторая точка $(2,27,12,-8,2)/35$, край $(69,4,-6,4,-1)/70$. Степень различает эти фильтры только на краях (у симметричного окна центральная строка для степеней 2 и 3 совпадает), и именно край показывает, что классическая «пятиточка» — кубическая: квадратичная дала бы $(31,9,-3,-5,3)/35$.
Сглаживание по умолчанию выключено, и это осознанно: фильтр есть вмешательство в данные. Включайте его, если дифференциальная кривая на следующем этапе выходит зубчатой. Приложение показывает, чем вы за это платите: среднеквадратичное и наибольшее отклонение сглаженной кривой от исходной. Наибольшее всегда приходится на скачок — там фильтр срезает вершину; если оно становится сравнимо с высотой скачка, окно слишком широкое.
Обработка интегральной кривой
Исторически первыми были графические приёмы по самой $E$–$V$ кривой. Простейший — оценка перегиба на глаз; чуть строже — метод параллельных касательных: к пологим ветвям по обе стороны скачка проводят две параллельные касательные, и середина отрезка, отсекаемого ими на крутом участке, принимается за точку эквивалентности. Приём хорош своей наглядностью, но опирается на симметрию кривой относительно перегиба, которой у несимметричных реакций (титрование слабой кислоты, осаждение при $\nu \neq 1$) просто нет.
Метод концентрических дуг (Tubbs, 1954)[3] формализует ту же идею. По кривой строится семейство хорд равной длины: шаблоном концентрических дуг из точки, лежащей на кривой, засекаются точки пересечения дуги одного и того же радиуса с обеими ветвями. Середины таких хорд при разных радиусах ложатся на прямую, и её пересечение с кривой даёт точку перегиба. Цифровой вариант метода (Ebel, Glaser, Kantelberg, 1982)[4] вычисляет эти пересечения численно по таблице точек и не требует шаблона.
Дифференциальная кривая: способы дифференцирования
В точке эквивалентности интегральная кривая имеет перегиб, значит первая производная — экстремум. Приложение считает производные двумя способами, и оба нужны.
Вторая производная модулем НЕ берётся: её смысл — смена знака в точке эквивалентности, и модуль уничтожил бы ровно то, ради чего её строят. Отсюда обязательный порядок расчёта: сперва из знаковой первой производной получается вторая, и лишь затем первая приводится к модулю. То же соглашение действует в подразделе «Моделирование и обработка», так что обе половины титрования показывают одну и ту же величину.
| Способ | Куда относится значение | Когда предпочесть |
|---|---|---|
| Разностный (классический) | $\Delta E/\Delta V$ — к середине интервала; $\Delta^2 E/\Delta V^2$ — к середине между серединами. На равномерной сетке второе выражение тождественно классическому $(E_{+}-2E+E_{-})/h^2$ в исходных точках; | это то, что считают вручную в журнале, и с чем сверяются; результат ни от каких настроек не зависит; |
| Савицкий — Голей[1][2] | в самих точках кривой, с локального полинома; | шумные данные и/или неравномерная сетка; значение и обе производные согласованы между собой. |
Обратите внимание на смещение абсцисс у разностного способа: точек первой производной на одну меньше, чем на кривой, а второй — ещё на одну. Это не потеря информации, а честное указание на то, что разностное отношение характеризует интервал, а не точку.
Максимум дифференциальной кривой: острый и пологий
Узел сетки — слишком грубая оценка: шаг бюретки заведомо крупнее той точности, с которой положение экстремума задаётся формой пика. Поэтому вершина уточняется параболой по окрестности из нечётного числа точек, а погрешность вершины получается переносом ошибки по ковариационной матрице подгонки — то есть результат выходит с $\sigma$, а не как оценка «на глаз».
Но здесь и лежит принципиальная тонкость, разделяющая титрование сильной и слабой кислот. Для сильной кислоты вблизи эквивалентности $[\mathrm{H}^{+}] = c\,(V_{\text{экв}}-V)/(V_0+V)$, откуда
Это полюс, а не гладкий максимум. Парабола описывает гладкий экстремум, и на расходящемся пике она систематически смещена. У слабой кислоты (малая константа) или неполной реакции расходимости нет, пик размазан по нескольким точкам — и там парабола как раз работает. Приложение поэтому не выбирает способ заранее, а считает оба и решает по признакам самих данных (см. «Какой оценке верить»).
Для каждого графика раздела предусмотрены три режима отображения: «Только точки» — сырые данные без всякой интерпретации (единственный честный вид, когда решается, есть ли вообще скачок и не выброс ли это); «Сглаженная кривая» — сплайн, показывающий форму, но создающий промежуточные значения, которых не измеряли, так что судить по нему о положении экстремума нельзя; «Ломаная» — отрезки между соседними точками, то есть ровно та геометрия, по которой считаются разностные производные. Маркеры узлов рисуются во всех режимах — по ним видно, где реально измеряли, а где линия лишь соединяет. Точки со значением NaN рвут линию, а не соединяются через разрыв: величина $\Delta V/\Delta E$ вне области скачка не определена, и протягивать через неё линию было бы обманом.
Обратная дифференциальная кривая ΔV/ΔE — первый метод Грана
Приём, снимающий проблему полюса, состоит в переходе к обратной величине. Из формулы выше сразу следует
то есть обратная дифференциальная кривая состоит из двух прямых, сходящихся к нулю в точке эквивалентности, — ровно та же геометрия, что у кондуктограммы, только ветви здесь дают производные, а не сам сигнал. Точка эквивалентности берётся как пересечение прямых, а её погрешность — строгим переносом ошибки по ковариационным матрицам обеих МНК-прямых. Расходимость пика из недостатка превращается в достоинство: чем острее скачок, тем лучше выпрямляются ветви.
Особенности реализации, которые стоит знать:
- Точки, ближайшие к эквивалентности, из ветвей исключаются (параметр «Отступ от пика»). Разностная производная на интервале, содержащем $V_{\text{экв}}$, — это среднее по полюсу, а не значение в середине интервала, и в прямую она не ложится.
- Ветвь набирается фиксированным ЧИСЛОМ точек, а не порогом «доля от максимума». У расходящегося пика соседние значения падают в разы, и любой относительный порог обрезал бы ветвь до одной точки. Уходить далеко по объёму и не нужно: линейный закон верен вблизи эквивалентности, а вдали в него вмешивается разбавление.
- Остаточное смещение известно и измерено. Для закона $1/|V-V_{\text{экв}}|$ разностное отношение равно производной не в арифметической середине интервала, а в логарифмическом среднем расстояний до эквивалентности, $L = (d_1-d_2)/\ln(d_1/d_2)$. Логарифмическое среднее всегда меньше арифметического, поэтому ближайшие к пику точки лежат чуть ниже прямой: при $d = 1{,}5h$ отклонение $\approx 4\,\%$, при $d = 2{,}5h$ — уже $\approx 1{,}3\,\%$. Эффект одинаков на обеих ветвях и в пересечении почти сокращается: на модельной кривой с шагом 0,1 мл остаётся $\approx 0{,}01$ мл, то есть ниже точности бюретки, и увеличение отступа его дополнительно уменьшает.
Два диагностических подарка метода — приложение выводит оба:
Наклон ветви известен теоретически, поэтому обратный пересчёт даёт «эффективный заряд» $z$. Для титрования 1:1 он обязан выйти около единицы; заметное отклонение означает, что реальный наклон электрода не равен заложенному $S$, либо валентность иная, либо реакция неполна. Ордината пересечения должна быть около нуля; ненулевая — это прямая мера скруглённости скачка: конечная константа реакции (или $K_w$) не даёт производной уйти в бесконечность, и вершина оказывается «подрезана». Приложение показывает её и в абсолютной величине, и в процентах от размаха ветви.
Вторая производная: почему она здесь только иллюстрация
Классический приём — найти нуль $d^2E/dV^2$ линейной интерполяцией между двумя точками разных знаков — вошёл во все учебники, и его картинка очень наглядна. У него, однако, два изъяна, и оба принципиальны.
Первый — накопление погрешности. Каждое дифференцирование умножает шум: как показано выше, $\sigma_2 = \sigma\sqrt{6}/h^2$, то есть при $\sigma = 0{,}2$ мВ и $h = 0{,}1$ мл случайная погрешность второй производной около 49 мВ/мл². Вне скачка сама вторая производная близка к нулю, поэтому там она состоит почти целиком из шума, и «нулей» на ней столько, сколько шумовых переходов через ось. Приложение поэтому ищет смену знака только рядом с уже найденным пиком первой производной.
Второй — и он важнее. У идеальной реакции в эквивалентности вторая производная имеет полюс со сменой знака, а не плавный переход через ноль: если $dE/dV \propto 1/(V_{\text{экв}}-V)$, то $d^2E/dV^2 \propto 1/(V_{\text{экв}}-V)^2$ с разрывом. Значит, линейная интерполяция «нуля» между соседними точками работает эмпирически, но модели под собой не имеет: интерполируется не гладкая функция, а разрыв.
Метод Грана: четыре функции
Идея метода[5][7]: производные ищут ответ там, где данных меньше всего и они хуже всего — в самом скачке. Гран переносит определение на пологие участки, где точки надёжны: подходящая функция показания выпрямляет ветвь, и точка эквивалентности получается экстраполяцией прямой до нуля. Точки самого скачка в подгонку не берутся вовсе — это принципиальное преимущество метода.
Показание переводится в величину, пропорциональную активности потенциалопределяющего иона:
Опорное значение $E_{\text{ref}}$ вычитается только чтобы не переполнить экспоненту (при $E \approx 400$ мВ и $S \approx 59$ показатель дошёл бы до $10^{7}$) и выбирается по ветви: у ветви «до ТЭ» — первая точка, у «после ТЭ» — последняя. На положение отсечки выбор опоры не влияет: постоянный сдвиг ЭДС даёт общий множитель у всей ветви, а пересечение с осью объёмов от общего множителя не зависит. По той же причине не нужна и стандартная ЭДС $E^{\circ}$.
| № | Функция | Область | Происхождение |
|---|---|---|---|
| 1 | $|\Delta V/\Delta E|$ | вплотную к скачку | первый метод Грана[5] — этап «Обратная кривая ΔV/ΔE» (см. выше); |
| 2 | $G = (V_0+V)\,h$ | до ТЭ, сильная кислота | из закона сохранения $(V_0+V)[\mathrm{H}^{+}] = c_a V_0 - c_b V$; |
| 3 | $G = V\,h$ | до ТЭ, слабая одноосновная | из буферного выражения $[\mathrm{H}^{+}] = K_a (V_{\text{экв}}-V)/V$; |
| 4 | $G = (V_0+V)/h$ | после ТЭ | показание задаёт избыток титранта; работает для кислоты любой силы. |
Обратите внимание на отсутствие множителя $(V_0+V)$ в третьей функции: в буферном выражении разбавление сокращается тождественно, и вводить его туда «для симметрии» было бы ошибкой.
Знак $\sigma$ подсказывается по самим данным (кнопка «Подсказать знак по данным»): при верном знаке функция Грана до эквивалентности убывает (она пропорциональна $V_{\text{экв}}-V$), при неверном — экспоненциально растёт. Это именно подсказка: полярность ячейки — знание экспериментатора.
Две ветви дают две независимые оценки $V_{\text{экв}}$, и их расхождение — честный показатель качества опыта: дрейф электрода, поглощение $\mathrm{CO_2}$ и ошибка в наклоне $S$ проявляются в них по-разному. По каждой ветви выводятся число точек, $R^2$ и $\sigma$ отсечки. На графике у каждой ветви своя ось ординат: одна функция пропорциональна $[\mathrm{H}^{+}]$, другая — обратной величине, и общая ось расплющила бы одну из них.
Константа диссоциации. Наклон прямой слабой ветви пропорционален $K_a$, но абсолютное значение получается только при известной $E^{\circ}$ (калиброванный электрод): без калибровки активность известна лишь с точностью до множителя $\kappa = 10^{\sigma(E^{\circ}-E_{\text{ref}})/S}$, и тогда $K_a = -a/\kappa$. На саму точку эквивалентности и на концентрацию это никак не влияет — при незаданной $E^{\circ}$ приложение просто не показывает $\mathrm{p}K_a$.
Какой оценке верить — и когда ответов два
Итог раздела не сводится к одному числу: три независимых измерителя одной величины дают три ответа, и их расхождение — честная оценка качества данных. Приложение всё же выносит заключение, но критерий у него — подтверждают ли данные модель полюса, а не форма пика «на глаз»:
| Форма скачка | Признак (проверяется по данным) | Что принимается |
|---|---|---|
| Практически разрывный | ветви $\Delta V/\Delta E$ действительно прямые ($R^2 \ge 0{,}98$ на обеих) и пересекаются почти на нуле (ордината $\le 15\,\%$ размаха ветви); | пересечение ветвей; |
| Пологий | пик размазан: не менее 5 точек сетки держатся выше половины его высоты; | вершина параболы; |
| Промежуточный | ни один признак не выражен; | оба ответа с оговоркой. |
Промежуточный случай формально не разрешается, и притворяться, что разрешается, было бы неправдой: какая модель ближе к истине, покажет только сам опыт (воспроизводимость, согласие с методом Грана). Поэтому там выдаются обе оценки, а выбор остаётся за экспериментатором. Вторая оценка показывается и в «уверенных» случаях, если она расходится с основной больше чем на половину шага сетки у скачка или на объединённую погрешность $2\sigma$.
Несколько скачков и расчёт концентрации
Смесь (например, сильная и слабая кислоты) и многоосновная кислота дают по скачку на каждую ступень. Раздел поддерживает это с самого начала: $i$-му скачку отвечает $i$-й аналит списка, и расходуется на него прирост объёма титранта между соседними скачками — на второй компонент идёт только то, что прилито после первого скачка:
где $k_i$ — стехиометрический множитель $i$-го вещества (моль титранта на моль аналита: $\mathrm{HCl} + \mathrm{NaOH} \Rightarrow k = 1$; $\mathrm{H_2SO_4} + \mathrm{NaOH} \Rightarrow k = 2$), у каждого аналита свой. Погрешности соседних скачков независимы и складываются квадратично. Концентрация титранта и объём аликвоты считаются известными точно: их погрешность относится к приготовлению растворов, а не к обработке кривой, и смешивать эти два источника неправильно.
За рамками раздела
В литературе описаны и более сложные подходы: нелинейный МНК с уточнением всех параметров кислотно-основного титрования сразу (Arena et al., 1979)[8] и поиск конечной точки рациональными сплайнами (Ren, 1986)[9]. Первый по существу и есть то, чем занимается вторая половина этого модуля — «Моделирование и обработка» (разделы 4–7 настоящей справки), где кривая описывается полной моделью равновесий и параметры уточняются одиннадцатью методами оптимизации с доверительными интервалами. В аналитическом разделе модель сознательно не используется вовсе: ответ должен следовать из самой кривой и не зависеть от того, верно ли угадана схема равновесий.
Полный список источников, на которые ссылается эта справка, вынесен в отдельный раздел — 10. Литература; в тексте ссылки даны номерами в квадратных скобках.
9.Порядок работы в разделе «Анализ»
Раздел открывается из верхнего меню оболочки — «Потенциометрическое титрование ▸ Анализ (точка эквивалентности по скачку)», — а также из собственного меню приложения «Потенциометрия»: «Анализ ▸ Кривая титрования: скачок → V экв…» (окно немодальное, работе с текущим проектом не мешает). Состояние сохраняется в собственный файл *.pta.xml (Ctrl+S); готовые примеры — titration-HCl-NaOH.pta.xml (сильная кислота) и titration-AcOH-NaOH.pta.xml (слабая, с расчётом $\mathrm{p}K_a$) в папке docs/examples, там же те же кривые в виде текстовых столбцов для вставки.
Этапы перечислены в левом рейле; переходить между ними можно в любом порядке — кнопками «◄ Назад / Далее ▶» внизу, щелчком по рейлу или из меню «Этапы» (F5 — данные, F9 — результат). Единственный источник истины — введённые данные и настройки: каждый этап пересчитывает разбор от них заново при показе и сразу после любой правки, поэтому этапы всегда согласованы, а отдельной кнопки «применить» нет.
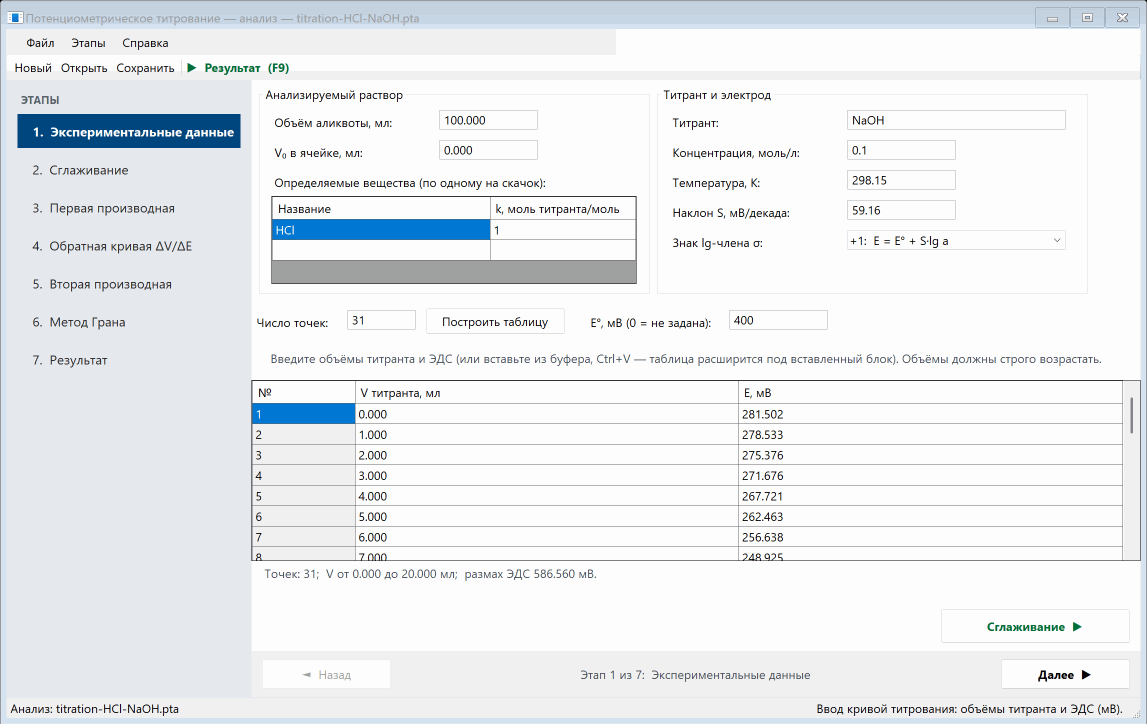
В группе «Анализируемый раствор» укажите объём аликвоты, взятой на титрование, и — если аликвоту перед титрованием разбавили — полный начальный объём в ячейке $V_0$ (0 = равен аликвоте). Различать их существенно: в множитель разбавления функций Грана входит объём в ячейке, а в формулу концентрации — объём аликвоты. В таблице «Определяемые вещества» задайте по строке на каждый ожидаемый скачок: название и стехиометрический множитель $k$.
В группе «Титрант и электрод» — название и концентрация титранта, температура опыта, наклон электродной функции $S$ (0 = взять теоретический $S = 1000\,RT/F \cdot \ln 10 \approx 59{,}16$ мВ/декада при 25 °C; задавайте явно, если электрод откалиброван и его реальный наклон иной — на метод Грана это влияет прямо) и знак логарифмического члена $\sigma$. Поле $E^{\circ}$ заполняйте только если нужен $\mathrm{p}K_a$.
Кривая вводится в таблицу «№ | V титранта, мл | E, мВ». Штатный способ — вставка столбцов из журнала (Ctrl+V): встаньте на нужную ячейку и вставьте блок, таблица расширится под него сама, заранее выставлять число точек не требуется. Поле «Число точек» с кнопкой «Построить таблицу» нужно для ручного ввода. Объёмы должны строго возрастать; строка под таблицей показывает число точек, диапазон объёмов, размах ЭДС и предупреждение, если данные ещё не годны к разбору.
По умолчанию фильтр выключен, и дальше идут исходные значения. Оцените вид дифференциальной кривой на этапе 3: если она вышла зубчатой — вернитесь сюда и включите сглаживание кнопкой «по 3 точкам» либо «по 5 точкам» (классические приёмы журнала) или задайте окно, степень и число проходов вручную. Окно — нечётное число $\ge 3$, степень меньше размера окна.
Контролируйте цену: панель показывает среднеквадратичное и наибольшее отклонение сглаженной кривой от исходной. Наибольшее приходится на скачок; если оно становится сравнимо с высотой скачка — окно слишком широкое. Переключатель режима отображения и флажок «Показывать исходные точки» позволяют наложить обе кривые и увидеть, что именно сделал фильтр.
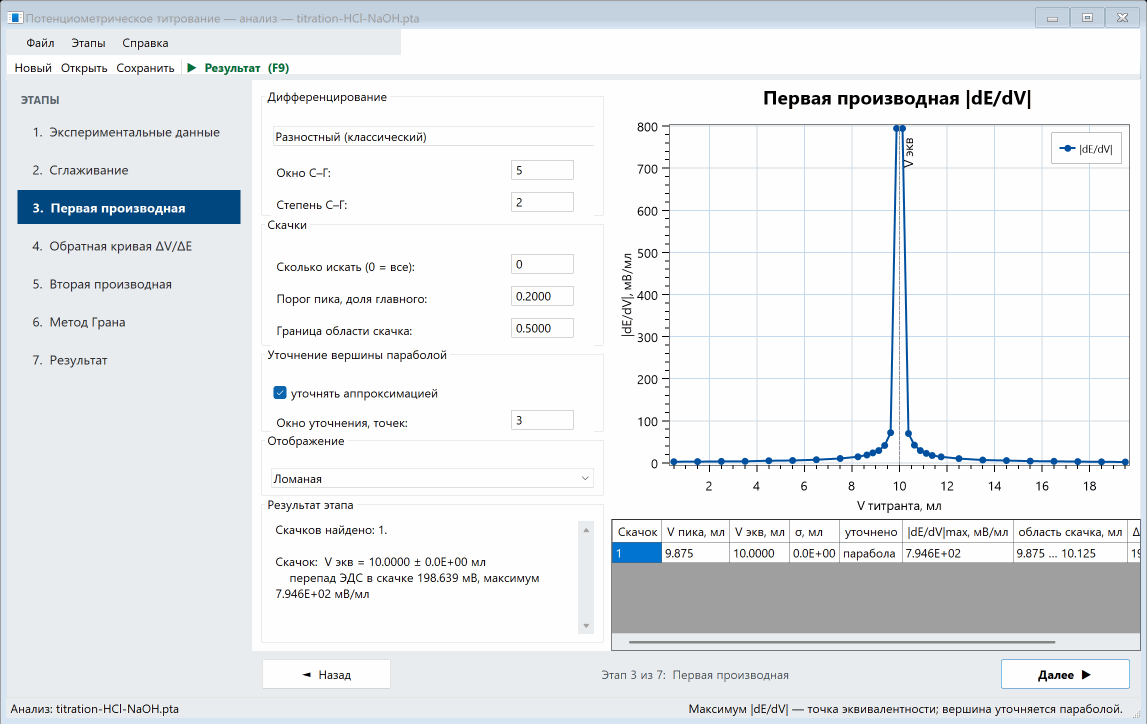
Выберите способ дифференцирования (разностный или Савицкий — Голей с окном и степенью). В группе «Скачки»: «Сколько искать» (0 = все найденные; задавайте, когда состав смеси известен), «Порог пика» — минимальная высота пика в долях от главного, отсекающая шумовые зубцы, и «Граница области скачка» — доля от максимума, ниже которой точка уже не относится к скачку («подножие» пика; по нему же метод Грана исключает точки скачка).
В группе «Уточнение вершины параболой» оставьте флажок включённым; окно уточнения по умолчанию 3 — расширяйте только на шумных данных с пологим скачком (см. раздел 8). В таблице внизу по каждому скачку: объём узла сетки, уточнённый $V_{\text{экв}} \pm \sigma$, чем уточнено, максимум $|dE/dV|$, границы области скачка и перепад ЭДС в ней.
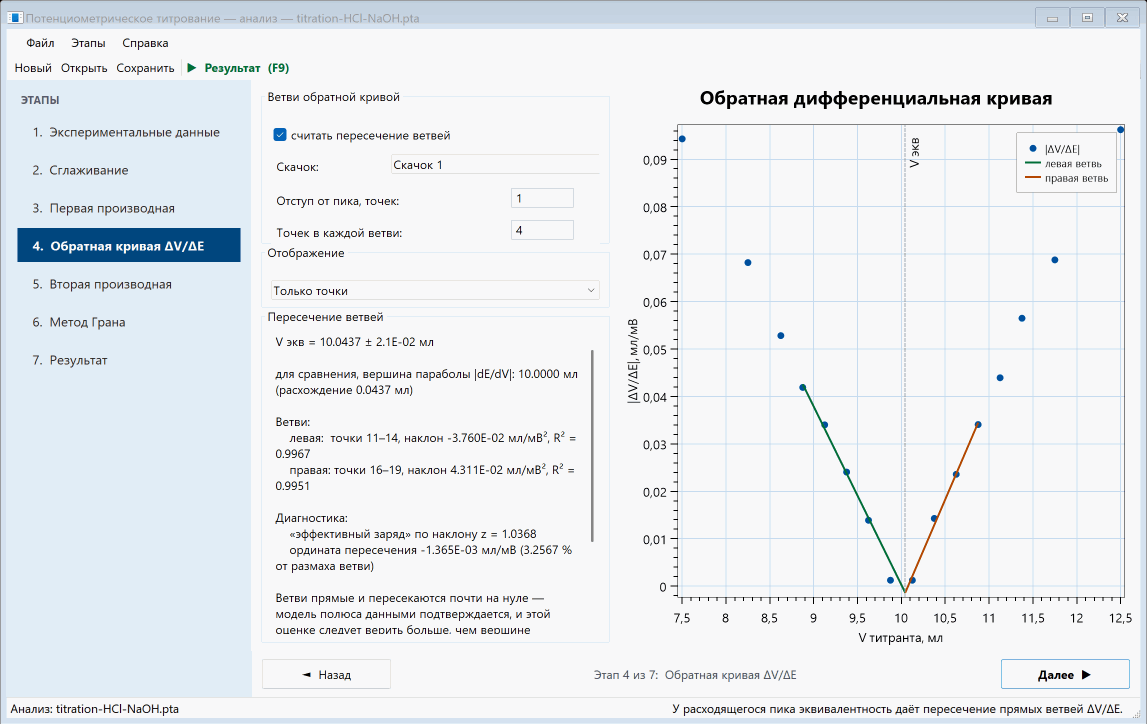
Задайте «Отступ от пика» (сколько точек у самой эквивалентности пропустить с каждой стороны) и «Точек в каждой ветви». Увеличение отступа уменьшает остаточное смещение логарифмического среднего, но требует более частой сетки у скачка. Если скачков несколько, выберите нужный в списке.
Читайте вывод целиком, а не только $V_{\text{экв}} \pm \sigma$: $R^2$ обеих ветвей говорит, действительно ли они прямые; «эффективный заряд» $z$ при титровании 1:1 обязан выйти около единицы; ордината пересечения в процентах от размаха ветви — мера скруглённости скачка. Отказ «вокруг скачка не набирается по две точки на ветвь» означает, что сетка объёмов у эквивалентности слишком редкая, — это указание к постановке опыта, а не сбой расчёта.
Этап даёт классическую картинку и оценку «нуля» $d^2E/dV^2$ для сопоставления с журналом. Настройки поиска скачков здесь намеренно отсутствуют — скачки ищутся по первой производной. Расхождение с оценкой по $|dE/dV|$ ожидаемо и указано в таблице: у эквивалентности вторая производная имеет полюс со сменой знака, а не гладкий нуль. В качестве ответа эта оценка не предлагается.
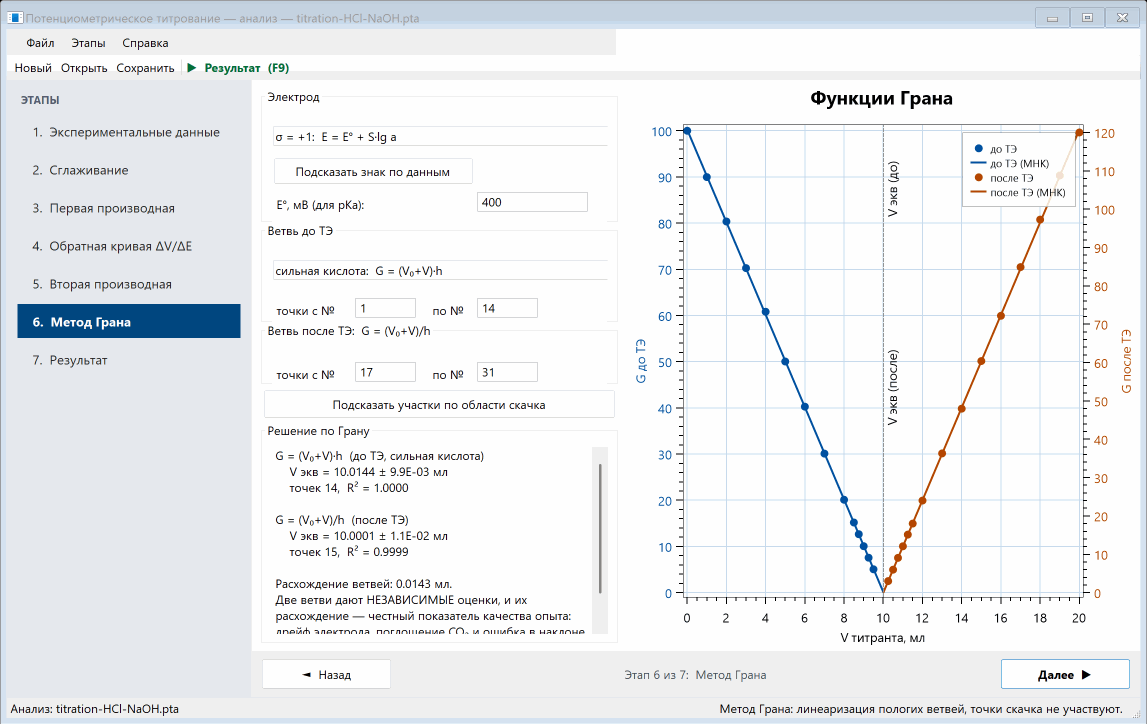
Нажмите «Подсказать участки по области скачка» — приложение предложит начальные диапазоны (до скачка от начала до его подножия, после — от подножия до конца, с отступом в одну точку). Это только предложение: какие точки считать пологими, решает экспериментатор, и диапазоны задаются номерами точек в свободных полях.
Выберите вид ветви до ТЭ — «сильная кислота» ($G = (V_0+V)h$) или «слабая одноосновная» ($G = Vh$); только у второй наклон даёт константу диссоциации. Если не уверены в полярности ячейки, нажмите «Подсказать знак по данным». Сверяйте $R^2$ обеих ветвей и их расхождение: две ветви — независимые оценки, и их несовпадение указывает на дрейф электрода, поглощение $\mathrm{CO_2}$ или неверный наклон $S$. При заданной $E^{\circ}$ и слабой ветви выводится $\mathrm{p}K_a$.
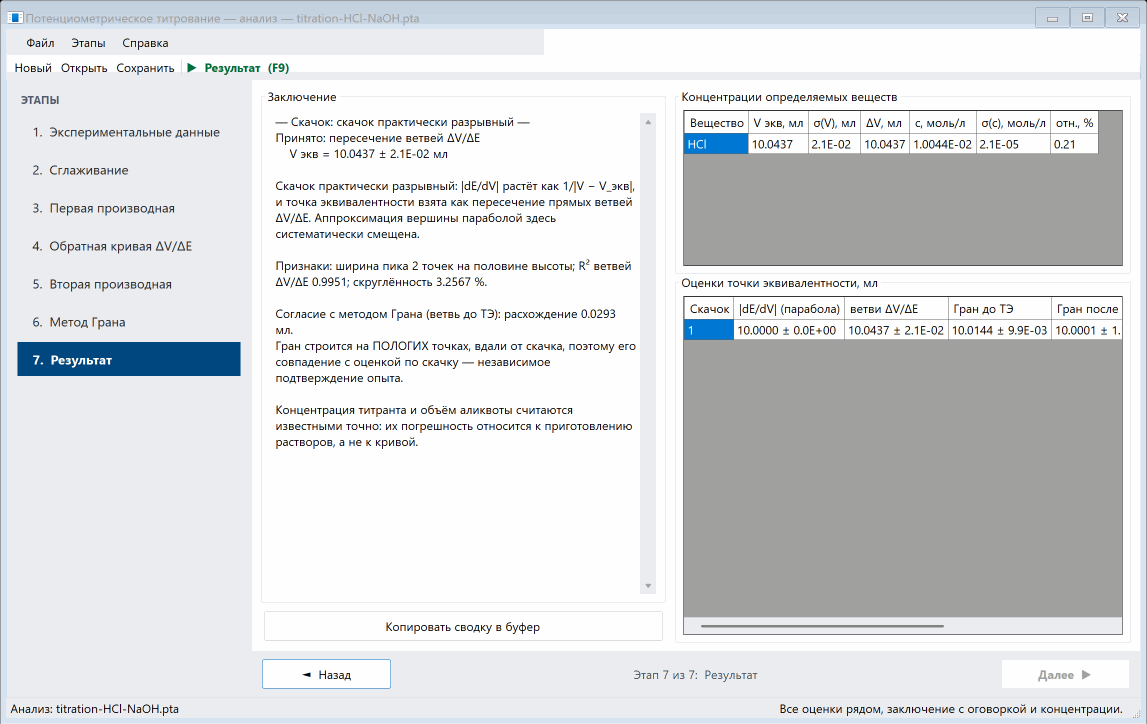
Слева — заключение: какая форма скачка распознана, какая оценка принята и почему, при необходимости вторая оценка с оговоркой, признаки, по которым вынесено решение (ширина пика в точках, $R^2$ ветвей, скруглённость), и согласие с методом Грана. Справа — таблица концентраций (объём, прирост, $c \pm \sigma$ и относительная погрешность по каждому веществу) и таблица всех оценок рядом: вершина параболы, ветви $\Delta V/\Delta E$, обе ветви Грана, нуль $d^2E/dV^2$ (илл.) и то, что принято. Кнопка «Копировать сводку в буфер» переносит заключение и обе таблицы в буфер обмена в виде, готовом для вставки в Excel или отчёт.
10.Литература
Список источников, на которые опирается настоящая справка. Номер в квадратных скобках в тексте — ссылка на соответствующий пункт этого списка (щелчок по номеру переводит сюда).
Сглаживание и дифференцирование кривой
- [1] Savitzky A., Golay M. J. E. Smoothing and Differentiation of Data by Simplified Least Squares Procedures. — Analytical Chemistry, 1964, vol. 36, no. 8, p. 1627–1639. Исходная работа: скользящая МНК-подгонка полинома и таблицы коэффициентов свёртки для равномерной сетки. Этап 2 («Сглаживание») и способ дифференцирования «Савицкий — Голей» на этапах 3 и 5.
- [2] Gorry P. A. General Least-Squares Smoothing and Differentiation by the Convolution (Savitzky–Golay) Method. — Analytical Chemistry, 1990, vol. 62, no. 6, p. 570–573. Общий вывод коэффициентов для произвольной степени, порядка производной и любой точки окна, включая краевые, — форма, в которой фильтр реализован здесь (краевая строка вместо «зажатия индекса»).
Обработка интегральной кривой
- [3] Tubbs C. F. Determination of Potentiometric Titration Inflection Point by the Concentric Arcs Method. — Analytical Chemistry, 1954, vol. 26, p. 1670–1671. Метод концентрических дуг; в приложении сознательно не реализован (радиус дуги смешивает миллилитры с милливольтами — см. раздел 8).
- [4] Ebel S., Glaser E., Kantelberg R. Auswertung digitaler Titrationskurven nach dem Tubbs-Verfahren. — Fresenius Zeitschrift für Analytische Chemie, 1982, Bd. 312, S. 604–607. Цифровой вариант метода дуг по таблице точек.
Метод Грана
- [5] Gran G. Determination of the Equivalent Point in Potentiometric Titrations. — Acta Chemica Scandinavica, 1950, vol. 4, p. 559–577. Первый метод Грана — обратная дифференциальная кривая $\Delta V/\Delta E$ как две прямые, сходящиеся к точке эквивалентности (этап 4).
- [6] Still E. Determination of the Equivalence Point in Potentiometric Titrations with Gran's First Method Used to Test the Electrode Response. — Analytica Chimica Acta, 1979, vol. 107, p. 377–381. Использование первого метода как проверки нернстовости отклика электрода — отсюда диагностика «эффективного заряда» $z$ по наклону ветви.
- [7] Gran G. Determination of the Equivalence Point in Potentiometric Titrations. Part II. — The Analyst, 1952, vol. 77, no. 920, p. 661–671. Второй метод Грана — три линеаризующие функции на пологих участках кривой (этап 6).
За рамками раздела «Анализ»
- [8] Arena G., Rizzarelli E., Sammartano S., Rigano C. A non-linear least-squares approach to the refinement of all parameters involved in acid–base titrations. — Talanta, 1979, vol. 26, no. 1, p. 1–14. Одновременное уточнение всех параметров кислотно-основного титрования нелинейным МНК — то, чем занят подраздел «Моделирование и обработка» (разделы 4–7).
- [9] Ren K. A new numerical method of finding potentiometric titration end-points by use of rational spline functions. — Talanta, 1986, vol. 33, no. 8, p. 641–647. Поиск конечной точки рациональными сплайнами; в приложении не реализован.